
Alzheimer Hastalığı: Kanıta Dayalı Kapsamlı Derleme (2026)
Fizyopatoloji, genetik, tanı ve kan biyobelirteçleri, anti-amiloid tedaviler ve ARIA, gelişmekte olan tedaviler, korunma ve hassas tıp: 2026 ortası itibarıyla kanıtın nerede durduğu üzerine kapsamlı bir bilimsel sentez.
- Alzheimer
- Demans
- Nöroloji
- Kanıta Dayalı Tıp
Okuyucu Notu ve Editoryal Düzeltmeler
Bu metin, aynı konuda hazırlanmış iki ayrı derlemenin birleştirilmesi ve güncellenmesiyle oluşturulmuştur. Birleştirme sırasında yalnızca içerik toplanmamış; çelişen, güncelliğini yitirmiş veya doğrulanamayan ifadeler ayıklanmıştır.
Bu metnin niteliği
Bu yazı, Nature Reviews Neurology / Lancet Neurology düzeyinde bir anlatısal kanıt sentezidir; tamamlanmış bir
PRISMA sistematik derlemesi değildir. Gerçek bir PRISMA derlemesi tescilli protokol (PROSPERO), en az üç veri tabanında tarihli arama dizesi, tarama sayılarını içeren akış şeması, çift bağımsız tarama ve resmî yanlılık araçları (RoB 2, ROBINS-I, QUADAS-2) gerektirir. Burada bu çerçevenin öncelik hiyerarşisi uygulanmıştır (Bölüm 4); tam bir çift-değerlendirici taraması yapıldığı iddia edilmemektedir.
Kaynak listesi, tamamı gerçek yayınlardan oluşan yaklaşık 100 dönüm noktası ve güncel referanstan derlenmiştir.
Yayın öncesi kullanımda cilt, sayı, sayfa ve DOI bilgilerinin birincil kayıttan doğrulanması gerekir.
Kaynak metinlerden çıkarılan ya da düzeltilen iddialar
Birleştirilen iki metinden biri, 2026 ortası itibarıyla artık geçerli olmayan veya baştan hatalı olan bir dizi ifade içeriyordu. Aşağıdakiler bilinçli olarak çıkarılmış ya da düzeltilmiştir; bu liste, metnin geri kalanının nasıl okunması gerektiğini de gösterir.
| Kaynak metindeki ifade | Sorun | Bu metindeki karşılığı |
|---|---|---|
| “Alzheimer hastalığı dünyada 55 milyondan fazla kişiyi etkiliyor” | Bu rakam tüm demans içindir, yalnızca AH değil. AH demansların %60–70’ini oluşturur. | Küresel demans prevalansı ~57 milyon (GBD 2021); AH bunun %60–70’i. |
| “Dünya genelindeki demansların yaklaşık %40’ı değiştirilebilir faktörlere bağlıdır (Livingston 2024)” | %40 ve 12 faktör 2020 raporuna aittir. 2024 güncellemesi 14 faktör ve ~%45 demektedir. | 2024 Lancet Komisyonu: 14 faktör, birleşik PAF ~%45 (Bölüm 10). |
| “Donanemab bilişsel gerilemeyi ~%35 yavaşlatır” | %35,1 yalnızca düşük/orta tau alt grubuna aittir. Genel popülasyonda iADRS üzerinden yavaşlama %22,3’tür. | Her iki değer de ayrı ayrı ve alt grup etiketiyle verilmiştir (Bölüm 14). |
| “GLP-1 agonistleri (semaglutid) nöroinflamasyonda umut vaat ediyor” ve “2028–2032’de GLP-1’ler AH korunma kılavuzlarına girer” | Bu öngörü çürütülmüştür. evoke/evoke+ (n=3.808, Phase 3) hem CDR-SB’de hem demansa ilerlemede kesin olarak negatiftir. | evoke/evoke+ tam analizi ve alan üzerindeki sonuçları (Bölüm 15.11). |
| “Smith ve ark., 2024” (cinsiyet farkları için) | Doğrulanabilir bir kaynak değil. | Yerine Ferretti 2018, Neu 2017, Buckley 2019 kullanılmıştır. |
| “APOE ε4 homozigotlarda risk 12–15 kat” | Nokta değer olarak sunulması yanıltıcı; literatür aralığı daha geniştir ve etnik kökene göre değişir. | OR ~8–15 (Avrupa kökenli), etki Afrika ve Hispanik kökenlilerde zayıflar (Bölüm 9). |
| “Anti-tau antikorları Faz II/III; ASO’lar Faz I/II” | Güncelliğini yitirmiş. Diranersen Faz 2’yi (CELIA) tamamlayıp Faz 3’e geçmiştir. | CELIA sonuçları ve ters doz–yanıt sorunu ayrıntılı olarak (Bölüm 14.6). |
| “Aducanumab’ın ticari başarısızlığı çelişkili etkinlik verisine bağlıdır” (yalnızca bu kadarı) | Eksik: ilaç Kasım 2024’te tamamen piyasadan çekilmiştir. | Ruhsat süreci tartışması ve piyasadan çekilme ayrıca ele alınmıştır. |
| Kan biyobelirteçlerinin “gelecekte birinci basamağa gireceği” öngörüsü | Artık öngörü değil, gerçekleşmiş durum: FDA onaylı testler ve birinci basamak verisi mevcut. | FDA onayları ve AAIC 2026 birinci basamak verisi (Bölüm 12.6). |
Yönetici Özeti
Alzheimer hastalığı, kabaca beş yıllık bir pencerede (2021–2026), klinik olarak tanımlanan, biyolojik olarak karanlık ve yalnızca semptomatik yönetilen bir sendromdan; biyolojik olarak tanımlanan, kandan saptanabilen ve farmakolojik olarak değiştirilebilen bir hastalığa dönüştü. Bu dönüşüm gerçektir ama tamamlanmamıştır.
Alanın merkezî gerilimi tam da burada durur: biyolojik olarak başarılabilen ile tek bir hasta için klinik olarak anlamlı olan arasındaki mesafe hâlâ açıktır. Aşağıda alanın 2026 ortasındaki durumu dört başlıkta özetlenmiştir.
Biyoloji
Amiloid kaskad hipotezi, gerekli ama yeterli olmayan bir çerçeve olarak ayakta kalıyor. Amiloid-β (Aβ) birikimi ölçülebilen en erken patolojik olaydır ve nedensel olarak yukarı akıştadır: otozomal dominant mutasyonlar, APOE doz–yanıt ilişkisi, koruyucu APP A673T varyantı ve amiloid temizliğinin gösterilmiş klinik yararı — hepsi aynı noktaya yakınsar. Ne var ki amiloid tek başına bilişsel değişkenliğin yalnızca bir bölümünü açıklar.
Tau’nun bağlantılı devreler boyunca yayılımı, bilişsel gerilemeyi amiloid yükünden çok daha sıkı izler.
Nöroinflamasyon, mikroglial durum geçişleri, astrositik reaktivite, kan–beyin bariyeri (KBB) yıkımı, serebrovasküler hastalık, mitokondriyal ve metabolik yetersizlik ile bozulmuş proteostaz artık epifenomen değil, eş-sürücü olarak kabul ediliyor. İşlevsel model şudur: amiloid tetikler, tau yürütür; inflamasyon, damar ve metabolizma hızı belirler.
Tanı — ilerlemenin en kesin olduğu alan
Plazma p-tau217 (tek başına ya da Aβ42 ile oran hâlinde) artık amiloid PET doğruluğuna yaklaşıyor.
- [D] FDA, AH için ilk kan temelli in-vitro tanı testini (Fujirebio Lumipulse G pTau217/Aβ1-42 plazma oranı) 16 Mayıs 2025’te onayladı; 499 örneklik çok merkezli çalışmada amiloid PET/BOS’a karşı %91,7 pozitif ve %97,3 negatif uyum.
- [D] İkinci bir test (Roche Elecsys pTau-181) birinci basamakta ilk değerlendirme için onaylandı; %97,9 negatif prediktif değer ile Şubat 2026’da ABD genelinde kullanıma girdi.
- [D] AAIC 2026’da sunulan 1.310 hastalık İsveç prospektif çalışmasında, kan biyobelirteci sonucunun paylaşılması birinci basamak tanı doğruluğunu %65’ten %93’e çıkardı ve pratisyen hekim ile demans uzmanı arasındaki doğruluk farkını tamamen ortadan kaldırdı (%93’e %94, p=0,83).
Darboğaz artık tanı değil; erişim ve altyapıdır.
Tedavi
Üç anti-amiloid monoklonal antikor ruhsat aldı: aducanumab (ticari olarak geri çekildi), lekanemab ve donanemab. Ayakta kalan iki ajan gerilemeyi 18 ayda yaklaşık %25–35 yavaşlatıyor; bu, eşdeğer bir engellilik düzeyine ulaşmada kabaca 4–7 aylık gecikmeye karşılık gelir. Bu, hastalık gidişatı üzerinde gerçek bir farmakolojik etkidir ve amiloid hipotezi için gerçek bir kavram kanıtıdır. Aynı zamanda, çoğu hasta için anlamlı bir maliyet, izlem yükü ve ARIA riski karşılığında elde edilen mütevazı bir etkidir.
[D] Lekanemab artık tedavinin başlangıcından itibaren otoenjektörle deri altından uygulanabiliyor (FDA onayı 13
Temmuz 2026; ABD’de lansman Ağustos 2026 sonu) — bu, altyapı engelini maddi olarak düşüren bir gelişmedir.
[D] AAIC 2026’da sunulan gerçek dünya LEADER verisinde, ortalama 17 ay sonunda hastaların %82,5’i klinik olarak stabil ya da iyileşmiş bulundu (kontrolsüz veri; yorumu Bölüm 14.4).
Sıradaki dalga
[D] 2026 Cummings pipeline raporu, 158 ajanı değerlendiren 192 aktif çalışma bildiriyor — Faz 3’te 54 çalışma/36 ilaç, Faz 2’de 89 çalışma/84 ilaç, Faz 1’de 49 çalışma/45 ilaç. Çalışmaların %75’i artık amiloid ve tau dışındaki yolakları hedefliyor. On yılda amiloid hedefli ajanların payı %33’ten ~%20’ye düşerken, inflamasyon hedefliler %6’dan ~%20’ye, tau hedefliler %6’dan ~%20’ye yükseldi.
Korunma
[D] US POINTER çalışması (n=2.111, JAMA 2025), yapılandırılmış çok bileşenli bir yaşam tarzı müdahalesinin iki yıl içinde küresel bilişi kendi kendine yönetilen müdahaleye kıyasla iyileştirdiğini gösterdi; yarar yaş, cinsiyet, etnik köken, kardiyovasküler durum ve APOE ε4 genotipi boyunca tutarlıydı. 2024 Lancet Komisyonu’nun 14 değiştirilebilir faktör için verdiği ~%45 popülasyona atfedilen risk tahminiyle birlikte okunduğunda, korunma bugün elde bulunan en yüksek getirili halk sağlığı kaldıracıdır — ve açık farkla en maliyet-etkin olanıdır.
Dürüst özet
Klinisyen İçin On Madde
| Alan | Uzlaşı (yüksek güven) | Tartışmalı (etkin tartışma) |
|---|---|---|
| Patogenez | Aβ birikimi semptomlardan 15–25 yıl önce başlar; tau yükü bilişle korele; ikisi de AH tanısı için gerekli | Amiloidin yeterli olup olmadığı; inflamasyonun göreli nedensel ağırlığı; toksik türün çözünür oligomerler mi plaklar mı olduğu |
| Genetik | APOE ε4 baskın yaygın risk alelidir; ADAD genleri tam penetrandır; 75’ten fazla GWAS lokusu tanımlanmıştır | APOE4 homozigotluğunun ayrı bir genetik AH formu sayılıp sayılmayacağı (Fortea 2024); poligenik risk skorlarının klinik değeri |
| Tanı | Plazma p-tau217 semptomatik popülasyonlarda PET doğruluğuna yaklaşır | Birinci basamakta uygun kullanım; asemptomatik erişkinlerin taranması; test platformları arasında eşik aktarılabilirliği |
| Anti-amiloid tedavi | Amiloidi güvenilir biçimde temizler; gerilemeyi istatistiksel olarak yavaşlatır | Etkinin klinik olarak anlamlı olup olmadığı; ARIA kaynaklı işlevsel körlük bozulmasının büyüklüğü; yararın süresi; maliyet etkinliği |
| Tau tedavisi | Hedef etkileşimi başarılabilir (BOS total tau %50–65 ↓) | Tau azaltımının klinik yarara dönüşüp dönüşmediği; CELIA’daki ters doz–yanıt |
| Korunma | Çok bileşenli müdahale bilişi iyileştirir (FINGER, US POINTER); 14 faktörden ~%45 PAF | Bilişsel yararın demans insidansında azalmaya dönüşüp dönüşmediği; 2 yıl ötesinde kalıcılık; PAF yöntemi ve faktörlerin bağımsızlığı |
Yöntem ve Kanıt Derecelendirme
Sentez yaklaşımı
Bu derleme, düzenleyici çerçeve olarak PRISMA 2020 raporlama ilkelerini izler. Uygulanan öncelik hiyerarşisi şudur:
- Kademe 1 (en yüksek ağırlık): NEJM, JAMA, Lancet veya Lancet Neurology’de yayımlanmış, ön kayıtlı birincil son noktalı Faz 3 RKÇ’ler; Cochrane sistematik derlemeleri; düzenleyici değerlendirme belgeleri (FDA SBRA/Danışma Kurulu materyalleri, EMA EPAR ve CHMP görüşleri).
- Kademe 2: Faz 2 RKÇ’ler; büyük prospektif kohortlar (ADNI, BioFINDER, HABS, WRAP, DIAN, A4/LEARN, Rotterdam, Framingham); güçlü GWAS ve Mendel randomizasyon çalışmaları.
- Kademe 3: İnsan dokusu, iPSC türevi model ve doğrulanmış hayvan modellerindeki mekanistik çalışmalar; tek hücre ve uzamsal transkriptomik atlaslar.
- Kademe 4: Henüz hakem denetiminden geçmemiş kongre bildirileri (AAIC, CTAD, AD/PD); ön baskılar; şirket basın açıklamaları. Tüm Kademe 4 materyali metinde açıkça etiketlenmiştir. 2026’nın en önemli bulgularının birkaçı (CELIA tam verisi, LEADER, PrevenTRON tasarımı, trontinemab açık etiketli uzatma) şu an yalnızca Kademe 4’tedir ve geçici kabul edilmelidir.
Öncelenen yayın penceresi: 2018 – Temmuz 2026; temel niteliğindeki daha eski çalışmalar korunmuştur (Hardy
& Higgins 1992; Braak & Braak 1991; Jack ve ark. 2010 biyobelirteç kaskadı).
GRADE kesinlik dereceleri
| Derece | Anlamı | Bu derlemede uygulandığı yerler |
|---|---|---|
| Yüksek ⊕⊕⊕⊕ | Gerçek etkinin tahmine çok yakın olduğuna güvenimiz yüksek | Anti-amiloid antikorların amiloid temizleme etkisi; uzman merkezlerde plazma p-tau217 tanısal doğruluğu; ChEI semptomatik etki büyüklüğü |
| Orta ⊕⊕⊕◯ | Orta güven; gerçek etki muhtemelen yakın ama belirgin sapabilir | Anti-amiloid antikorların klinik yavaşlatma büyüklüğü (işlevsel körlük bozulması riski ve son nokta dolaylılığı için düşürülmüştür); çok bileşenli korunmanın biliş üzerindeki etkisi |
| Düşük ⊕⊕◯◯ | Sınırlı güven; gerçek etki belirgin biçimde farklı olabilir | Tau hedefli tedavinin klinik yararı; işitme müdahalesinin demans insidansına etkisi; MIND diyetinin insidan demansa etkisi (RKÇ negatif, kohort pozitif) |
| Çok düşük ⊕◯◯◯ | Çok az güven | Kök hücre tedavisi; fotobiyomodülasyon; çoğu nutrasötik; gen tedavisinin klinik etkisi |
AH çalışmalarına özgü yanlılık riskleri
Altı yanlılık mekanizması, AH literatüründe tekrarladığı ve yeterince tartışılmadığı için açıkça belirtilmeyi hak eder:
- ARIA üzerinden işlevsel körlük bozulması. Anti-amiloid çalışmalarında tedavi alan katılımcıların %12– 37’sinde planlı MRG’de ARIA saptanır. Hastalar ve araştırmacılar hangi kolda olduklarını çıkarabilir. Birincil son noktalar (CDR-SB, iADRS) klinisyen ve yakın-bildirimine dayandığı için bu, etki tahminlerinde yukarı yönlü makul bir yanlılık kaynağıdır. Hiçbir anti-amiloid çalışması bunu yeterince ölçmemiştir. Sınıfa yöneltilen en önemli çözümsüz metodolojik eleştiri budur.
- Farklılaşmış bırakma. Aktif kolda advers olaya bağlı çekilme, MMRM ile eksik veri işleme yöntemiyle birleştiğinde tahminleri her iki yönde saptırabilir.
- Ölçüm araçlarında tavan ve taban etkileri. CDR-SB ve ADAS-Cog demans popülasyonları için tasarlanmıştır; erken/preklinik popülasyonlarda değişime duyarlılıkları düşüktür.
- Post-hoc alt grup vurgusu. TRAILBLAZER-ALZ 2 düşük/orta tau, bepranemab TOGETHER düşük-tau/APOE4- taşımayan ve CELIA düşük doz bulgularının hepsi alt grup ya da beklenmedik bulgulardır. Hipotez üretirler; doğrulayıcı değildirler.
- Sponsor katılımı. Neredeyse tüm eşik çalışmalar endüstri sponsorludur; sponsor tasarım, analiz ve makale hazırlığında yer alır. Bağımsız replikasyon nadirdir.
- Preklinik AH’nin tekrarlanabilirliği. Transgenik fare literatürünün çeviri karnesi belgelenmiş biçimde kötüdür. APP/PS1, 5xFAD veya 3xTg modellerindeki etkinliğe, insan sonuçları için sıfıra yakın öngörü ağırlığı verilmelidir.
Çıkar çatışması manzarası
AH tedavisi alanındaki neredeyse her kıdemli araştırmacının Eisai, Biogen, Eli Lilly, Roche/Genentech, Novo
Nordisk ya da tanı üreticileriyle danışmanlık veya danışma kurulu ilişkisi vardır. Bu istisnai değil yapısaldır ve bilimi geçersiz kılmaz; ancak şu sonuçları doğurur: (a) başyazılardaki ve kongre yorumlarındaki coşku iskonto edilmelidir; (b) Alzforum yorum başlıkları ve bağımsız metodolog eleştirileri (ör. Rob Howard, Lon Schneider, Jason
Karlawish, Madhav Thambisetty) karşı ağırlık olarak orantısız biçimde değerlidir; (c) “klinik olarak anlamlı yarar” iddiaları, post-hoc öne sürülen değil, önceden belirlenmiş minimal klinik önemli farka (MCID) dayandırılmalıdır.
Giriş
Tanım
Alzheimer hastalığı, biyolojik olarak hücre dışı amiloid-β plakları ile hücre içi hiperfosforile tau nörofibriler yumaklarının birlikteliğiyle — buna sinaps kaybı, nöron ölümü, nöroinflamasyon ve bölgesel atrofi eşlik eder — ve klinik olarak sinsi başlangıçlı, ilerleyici, çoğunlukla amnestik (daha seyrek amnestik olmayan) ve sonunda bağımsız işlevi bozan bir bilişsel sendromla tanımlanan ilerleyici nörodejeneratif bir hastalıktır.
2024’te güncellenen Alzheimer Derneği ölçütleri (Jack ve ark., Alzheimer’s & Dementia) biyolojik tanımı resmîleştirdi: AH, Çekirdek 1 biyobelirteç anormalliği (amiloid PET; BOS Aβ42/40 veya p-tau181/Aβ42; ya da p- tau217 gibi doğru bir plazma testi) ile tanınır; Çekirdek 2 biyobelirteçleri (tau PET, BOS MTBR-tau243) evreyi gösterir. Şiddet, Evre 1 (biyobelirteç pozitif, asemptomatik) ile Evre 6 (ağır demans) arasında 6 basamaklı sayısal bir ölçekle ifade edilir. Bu çerçevede AH bir sürekliliktir; demans hastalığın kendisi değil, geç bir tezahürüdür.
Uluslararası Çalışma Grubu (Dubois ve ark., JAMA Neurology 2024) karşı çıkar: semptom olmadan biyobelirteç pozitifliğinin asemptomatik risk altında olarak sınıflanması gerektiğini, amiloid-pozitif yaşlıların önemli bir bölümünün yaşamı boyunca demansa ilerlemediğini ve bu kişileri “hasta” diye etiketlemenin karşılık gelen bir yarar olmaksızın zarar verdiğini savunur.
Tarihsel bakış
| Yıl | Olay | Önemi |
|---|---|---|
| 1906 | Alois Alzheimer, Auguste Deter olgusunu sunar; plak ve yumakları tanımlar | Hastalığın ilk tanımı |
| 1910 | Kraepelin hastalığı Psychiatrie’de adlandırır | Nozolojik yerleşim |
| 1963–68 | Elektron mikroskobu eşli sarmal filamentleri çözer; Blessed– Tomlinson–Roth plak sayısını demans şiddetiyle ilişkilendirir | Patoloji–klinik bağı kurulur |
| 1976 | Katzman, AH’nin normal yaşlanma değil büyük bir ölüm nedeni olduğunu savunur | Halk sağlığı önceliğine dönüşüm |
| 1976–82 | Kolinerjik defisit tanımlanır (Davies & Maloney; Bowen; Whitehouse — nucleus basalis of Meynert) | ChEI tedavisinin temeli |
| 1984 | Glenner & Wong meningeal damarlardan Aβ’yi dizler | Moleküler hedef tanımlanır |
| 1984 | NINCDS-ADRDA klinik ölçütleri (McKhann ve ark.) | İlk işlevsel tanı standardı |
| 1986 | Tau, eşli sarmal filamentin bileşeni olarak tanımlanır | İkinci çekirdek patoloji |
| 1987 | APP klonlanır ve 21. kromozoma haritalanır | Down sendromundaki AH’yi açıklar |
| 1991 | Braak & Braak nöropatolojik evreleme | Kalıplaşmış tau yayılımını ortaya koyar |
| 1991–92 | Hardy & Higgins amiloid kaskad hipotezini formüle eder | 30 yıldan uzun süre baskın çerçeve |
| 1993 | APOE ε4 başlıca risk faktörü olarak tanımlanır | En güçlü yaygın genetik belirleyici |
| 1993–96 | Takrin, ardından donepezil onaylanır | İlk semptomatik ilaçlar |
| 2004 | Pittsburgh Bileşiği-B ile amiloid PET | Patolojinin yaşarken görüntülenmesi |
| 2011–18 | NIA-AA ölçütleri ve araştırma çerçevesi; biyobelirteç kaskadı modeli | Biyolojik tanıma geçiş |
| 2021 | Aducanumab hızlandırılmış onay (tartışmalı) | Sınıfın ilk üyesi; sonradan geri çekildi |
| 2023–24 | Lekanemab ve donanemab tam onay | İlk gerçek hastalık modifikasyonu |
| 2025 | [D] FDA ilk kan temelli AH tanı testini onaylar (16 Mayıs 2025) | Tanının merkezsizleşmesi |
| 2025 | US POINTER sonuçları (JAMA) | Yapılandırılmış yaşam tarzı müdahalesinin ABD’de doğrulanması |
| 2026 | [D] evoke/evoke+ negatif; CELIA ilk tau sinyali; trontinemab Faz 3; subkütan lekanemab başlangıç dozu onayı (13 Temmuz 2026) | Alanın yön değiştirdiği yıl |
Küresel yük ve ekonomik etki
Küresel demans maliyeti yılda 1,3 trilyon ABD dolarını aşıyor (WHO). Bu rakamın kritik bir özelliği, büyük bölümünün ilaç harcaması olmamasıdır: maliyetin ağırlıklı kısmı doğrudan bakım, kurumsal bakım ve — çoğu ülkede hiç fiyatlanmayan — karşılıksız aile bakımıdır. Bu nedenle demans, sağlık bütçesinden çok hane ekonomisini ve kadınların iş gücüne katılımını vuran bir hastalıktır.
Halk sağlığı açısından üç yapısal gerçek
- Demografik kaçınılmazlık. Yaş baskın risk faktörüdür ve dünya nüfusu yaşlanmaktadır. Müdahale olmadıkça prevalans 65 yaşından sonra her beş yaşta kabaca ikiye katlanır.
- Uzun, sessiz ve değiştirilebilir bir prodrom. 15–25 yıllık preklinik pencere aynı anda hem alanın en büyük tedavi fırsatı hem de en büyük etik tehlikesidir: korunmayı mümkün kılar, ama asemptomatik insanların kitlesel olarak “hasta” etiketlenmesini de mümkün kılar.
- Bakım sistemine bağımlılık. Çoğu hastalıktan farklı olarak demans sonuçları, farmakolojiden çok bakım altyapısı, bakım veren kapasitesi ve sosyal politika tarafından belirlenir. Lekanemab’ı onaylayan ama demans bakım yönlendirmesi, bakım veren nefeslenme desteği ve tanı sonrası destek sunmayan bir sağlık sistemi popülasyon sonuçlarını iyileştirmeyecektir.
Epidemiyoloji
Küresel prevalans ve insidans
| Gösterge | Tahmin | Kaynak temeli |
|---|---|---|
| Küresel demans prevalansı (2021) | ~57 milyon | GBD 2021 |
| 2050 projeksiyonu | ~153 milyon | GBD öngörü modeli |
| AH’nin demans içindeki payı | %60–70 | Otopsi + klinik seriler |
| Küresel yıllık insidans | ~10 milyon yeni olgu (~3 saniyede bir) | ADI Dünya Alzheimer Raporu |
| ABD’de 65 yaş üstü prevalans (2026) | ~7,4 milyon [D] | Alzheimer Derneği |
| Düşük–orta gelirli ülkelerdeki pay | %60’tan fazla ve artıyor | GBD / ADI |
| Küresel yıllık maliyet | 1,3 trilyon ABD dolarından fazla | WHO |
Yaşa özgü prevalans (yüksek gelirli ülkelerde yaklaşık): 65–74 yaş %3–5; 75–84 yaş %13–17; ≥85 yaş %32–35; ≥90 yaş %40’ın üzerinde. Yaşa özgü insidans 65–69 yaşta ~2/1.000 kişi-yıldan 90 yaş üstünde ~70–80/1.000 kişi-yıla, her 5 yılda kabaca ikiye katlanarak yükselir.
Sıkışma paradoksu
Yeterince bilinmeyen ve önemli bir bulgu: birkaç yüksek gelirli ülkede (ABD, Birleşik Krallık, Hollanda, İsveç,
Danimarka, Fransa) yaşa özgü insidans son 25–30 yılda on yılda kabaca %13 azalmıştır. Bu düşüş eğitim düzeyindeki artışa, daha iyi kardiyovasküler risk kontrolüne, sigara kullanımının azalmasına ve sosyoekonomik iyileşmeye bağlanmaktadır (Framingham, Rotterdam, CFAS II, Whitehall II).
Aynı anda mutlak olgu sayıları artmaktadır, çünkü nüfusun yaşlanması kişi başı düşüşü bastırmaktadır. Her iki ifade de doğrudur. Kamuoyu iletişiminde sıkça karıştırılan politika çıkarımı şudur: risk azaltımı popülasyon ölçeğinde kanıtlanmış biçimde işe yaramaktadır — yalnızca demografiyi dengeleyecek kadar hızlı değildir. Bu düşüş, kardiyovasküler risk yükü artan düşük–orta gelirli ülkelerde gözlenmemektedir.
Cinsiyet farkları
AH hastalarının kabaca üçte ikisi kadındır. Açıklama çok etmenli ve tartışmalıdır:
- Sağkalım. Kadınlar daha uzun yaşar; yaş baskın risk faktörüdür. Bu, fazlalığın önemli bir kısmını açıklar ama tamamını değil.
- Cinsiyete özgü APOE ε4 etkisi. ε4, kadınlarda erkeklerden daha yüksek risk verir; etki en belirgin olarak ~65–75 yaş arasındadır. Kohortlar arasında tekrarlanmıştır.
- Tau yükü. Kadınlar belirli bir amiloid yükü için daha yüksek tau PET sinyali ve daha yüksek plazma p-tau gösterir; tau birikimi de daha hızlıdır. Bu, makul bir mekanistik odaktır.
- Menopoz ve hormonal geçiş. Perimenopozal dönemde beyin glukoz metabolizması, mitokondriyal işlev ve Aβ birikiminde değişiklikler belgelenmiştir. Tedavi çıkarımı (hormon tedavisinin kime, ne zaman verileceği) çözülmemiştir; tarihsel WHIMS verisi geç başlangıçta zarar göstermiştir. “Kritik pencere” hipotezi kanıtlanmamıştır.
- Bilişsel rezerv farkları. Yaşlı kuşaklardaki eğitim ve meslek eşitsizlikleri etkilidir.
- Tanısal yapaylık. Kadınların başlangıçta daha iyi olduğu sözel bellek testleri, kadınlarda saptamayı geciktirebilir — ters yönde bir yanlılık.
Erkeklerde Lewy cisimcikli demans ve vasküler demans oranları ile tanı sonrası mortalite daha yüksektir.
Coğrafi ve etnik değişkenlik
Yaşa standardize prevalans bölgeler arasında kabaca iki–üç kat değişir. Belirleyiciler: kardiyovasküler ve metabolik risk yükü, eğitim dağılımı (bilişsel rezerv), tanı kapasitesi, rakip mortalite (orta yaş ölümlülüğü yüksek popülasyonlarda demans prevalansı yapay olarak düşüktür) ve genetik zemin.
Genetik zemin açısından kritik nokta şudur: APOE ε4’ün risk etkisi Afrika kökenli ve Hispanik popülasyonlarda zayıflar, Doğu Asya kökenli popülasyonlarda ise en güçlüdür. Bunun, neredeyse tamamı Avrupa kökenli GWAS’lardan türetilen ve kötü aktarılan poligenik risk skorları açısından doğrudan sonuçları vardır.
ABD’de siyah Amerikalılarda prevalans yaklaşık 2 kat, Hispanik Amerikalılarda yaklaşık 1,5 kat yüksektir. Bu farklar ağırlıklı olarak yapısal belirleyicilerden (kardiyovasküler risk yükü, eğitime ve sağlığa erişim, birikimli stres ve ayrımcılık maruziyeti) kaynaklanır; soy-bağlantılı genetikten değil. Aynı popülasyonlar klinik çalışmalarda eksik temsil edilmektedir; yani hastalık modifiye edici tedavilerin kanıt tabanı, yükün en yüksek olduğu gruplarda en zayıftır.
Projeksiyonların varsayımları
Standart projeksiyonlar (GBD, ADI, Alzheimer Derneği) yaşa özgü insidansı sabit tutar ve BM nüfus öngörülerini uygular. Dolayısıyla, yüksek gelirli ülkelerdeki insidans düşüşü sürerse gelecekteki yükü sistematik olarak abartır; düşük–orta gelirli ülkelerdeki obezite ve tip 2 diyabet salgınları insidansı yükseltirse sistematik olarak eksik tahmin eder. Her iki etkiyi modelleyen duyarlılık analizleri 2050 için ~110 milyon ile ~180 milyon arasında değişen tahminler verir. Tek bir nokta tahmini bu belirsizlikle birlikte okunmalıdır.
Yerleşik risk faktörlerinin etki büyüklükleri
| Faktör | Yaklaşık etki | Kanıt düzeyi |
|---|---|---|
| Yaş | 65 yaşından sonra her 5 yılda RR ikiye katlanır | 2a |
| APOE ε4 heterozigot | OR ~3–4 (Avrupa kökenli) | 1a |
| APOE ε4 homozigot | OR ~8–15; 65 yaşına dek AH patolojisi neredeyse tam penetrans | 1a |
| Aile öyküsü (birinci derece) | RR ~1,7–2,0 | 2a |
| Down sendromu | 40 yaşına dek %90’dan fazlasında AH patolojisi; 65 yaşına dek %70–80’inde demans | 2b |
| Kadın cinsiyet | RR ~1,5–2,0 (büyük ölçüde yaş aracılı) | 2a |
| Düşük eğitim (<8 yıl) | RR ~1,6 | 2a |
| Orta yaş hipertansiyonu | RR ~1,6 | 2a |
| Orta yaş obezitesi | RR ~1,6 | 2a |
| Tip 2 diyabet | RR ~1,5–2,0 | 2a |
| Aktif sigara kullanımı | RR ~1,3–1,6 | 2a |
| Tedavi edilmemiş işitme kaybı (orta yaş) | RR ~1,9 | 2a |
| Fiziksel hareketsizlik | RR ~1,4 | 2a |
| Depresyon | RR ~1,6–1,9 (çift yönlü; prodrom olabilir) | 2a |
| Sosyal izolasyon | RR ~1,6 | 2a |
| Bilinç kaybıyla giden kafa travması | RR ~1,5–1,8 | 2b |
| Hava kirliliği (PM2,5) | Her 10 µg/m³ için RR ~1,1–1,4 | 2a |
Nöroanatomi ve Normal Beyin İşlevi
AH’nin neden bu semptomları ürettiğini anlamak, etkilenen devrelerin normalde ne yaptığını anlamayı gerektirir.
AH yaygın bir beyin yetmezliği değildir — kalıplaşmış bir anatomik ilerleyişi olan, devre-seçici bir hastalıktır.
Bellek devresi
Entorinal korteks (EK). Neokorteks ile hipokampus arasındaki başlıca arayüz. Tabaka II yıldız nöronları perforan yol üzerinden girus dentatus ve CA3’e; tabaka III ise CA1 ve subikuluma projeksiyon yapar. Tau patolojisi AH’de ilk burada belirir (Braak evre I–II) ve tabaka II yıldız nöronları hastalıkta en erken ve en ağır kaybedilen hücreler arasındadır. Kayıpları hipokampusu korteksten işlevsel olarak koparır.
Hipokampus. Epizodik belleği kodlar ve yer hücreleri üzerinden uzamsal yönelimi destekler. Trisinaptik devre (EK
→ girus dentatus → CA3 → CA1 → subikulum → EK) örüntü ayrıştırma (dentat) ve örüntü tamamlama (CA3) sağlar.
CA1 hem AH patolojisine hem hipoksik hasara seçici olarak duyarlıdır. İnsanda subgranüler bölgede erişkin hipokampal nörogenez ileri yaşa dek sürer (büyüklüğü tartışmalı) ve AH’de belirgin biçimde azalır.
Varsayılan mod ağı (DMN). Posterior singulat/prekuneus, medial prefrontal korteks, lateral parietal korteks ve medial temporal lob. Yüksek bazal metabolik hız, yüksek yaşam boyu sinaptik etkinlik ve yüksek aerobik glikoliz.
Amiloid birikimi neredeyse tam olarak DMN üzerine oturur — AH görüntülemesindeki en tekrarlanabilir uzamsal bulgu. Önde gelen açıklama etkinliğe bağımlı Aβ salınımıdır: nöronal etkinlik sinaptik Aβ salgısını sürükler, dolayısıyla onlarca yıl boyunca en çok çalışan bölgeler en çok amiloid biriktirir.
Bazal ön beyin kolinerjik sistemi. Nucleus basalis of Meynert (Ch4) tüm neokortekse kolinerjik girdi sağlar; medial septum ve diagonal bant hipokampusa. Asetilkolin dikkati, kodlamayı ve kortikal sinyal–gürültü oranını düzenler. Buradaki dejenerasyon erkendir — güncel görüntüleme bazal ön beyin hacim kaybının entorinal atrofiden önce gelebileceğini düşündürmektedir — ve kolinesteraz inhibitörlerinin doğrudan gerekçesidir.
Locus coeruleus (LC). Kortikal noradrenalinin tek kaynağı. Dikkat çekici biçimde, insan beyninde tau patolojisinin ilk ortaya çıktığı yer LC’dir — çoğu insanda genç erişkinlikte “pretangle” tau burada belirir (Braak’ın “evre 0” / pretangle a–c evreleri). LC noradrenalini merkezî sinir sisteminde aynı zamanda anti- inflamatuvardır ve glimfatik işlevi düzenler. LC bütünlüğü (nöromelanin duyarlı MRG ile ölçülebilir) bilişsel dirençle korele.
Hücresel ve vasküler zemin
- Nöronlar. Tabaka III ve V’in büyük, uzun projeksiyonlu glutamaterjik piramidal nöronları seçici olarak kırılgandır — yüksek metabolik talep, uzun miyelinsiz akson segmentleri, büyük sinaptik yük.
- Astrositler. Ayakçıklarıyla kan–beyin bariyerini korur, hücre dışı K⁺’u tamponlar, glutamatı geri döndürür (GLT-1/EAAT2), nöronlara laktat sağlar, nörovasküler eşleşme yoluyla beyin kan akımını düzenler ve sinaptik budamayı destekler. Beyindeki APOE üretiminin başlıca yeri astrositlerdir.
- Mikroglia. Beynin yerleşik makrofajları. Homeostazda parankimi tarar, sinapsları budar (kompleman bağımlı: C1q/C3/CR3) ve döküntüyü temizler. AH’de TREM2/APOE bağımlı bir programla hastalık-ilişkili mikroglia (DAM) durumuna geçerler.
- Oligodendrositler ve miyelin. Ak madde bütünlüğü erken bozulur; “retrogenez” hipotezi geç miyelinlenen bölgelerin (asosiyasyon korteksi) önce dejenere olduğunu öne sürer.
- Nörovasküler birim. Nöron + astrosit ayakçığı + perisit + endotel + bazal membran. Perisitler kapiller kan akımını ve KBB bütünlüğünü düzenler ve AH’de, özellikle APOE4 taşıyıcılarında erken kaybedilir.
- Glimfatik sistem. Astrosit ayakçıklarındaki akuaporin-4 su kanalları ve arteriyel nabız tarafından sürülen perivasküler BOS–interstisyel sıvı değişimi, Aβ ve tau dâhil çözünen maddeleri temizler. Glimfatik temizlik yavaş dalga uykusunda belirgin biçimde artar — uyku ile AH riski arasındaki mekanistik bağ budur. İşlev yaşla ve AQP4’ün yanlış yerleşimiyle azalır.
Braak evrelemesi — ilerlemenin anatomisi
| Braak evresi | Tau dağılımı | Tipik klinik karşılık |
|---|---|---|
| 0 / pretangle a–c | Locus coeruleus ve diğer subkortikal çekirdekler | Asemptomatik; çoğu erişkinde 30–40 yaşta mevcut |
| I–II (transentorinal) | Transentorinal ve entorinal korteks | Asemptomatik veya öznel bilişsel gerileme |
| III–IV (limbik) | Hipokampus, amigdala, limbik korteks | HBB’den hafif demansa |
| V–VI (izokortikal) | Asosiyasyon neokorteksi, ardından primer duyusal/ motor korteks | Orta–ağır demans |
Amiloid farklı ve büyük ölçüde ters bir uzamsal sıra izler (Thal evreleri): neokorteks → allokorteks → subkortikal/ striatum → beyin sapı → serebellum.
Fizyopatoloji
Bütünleşik model
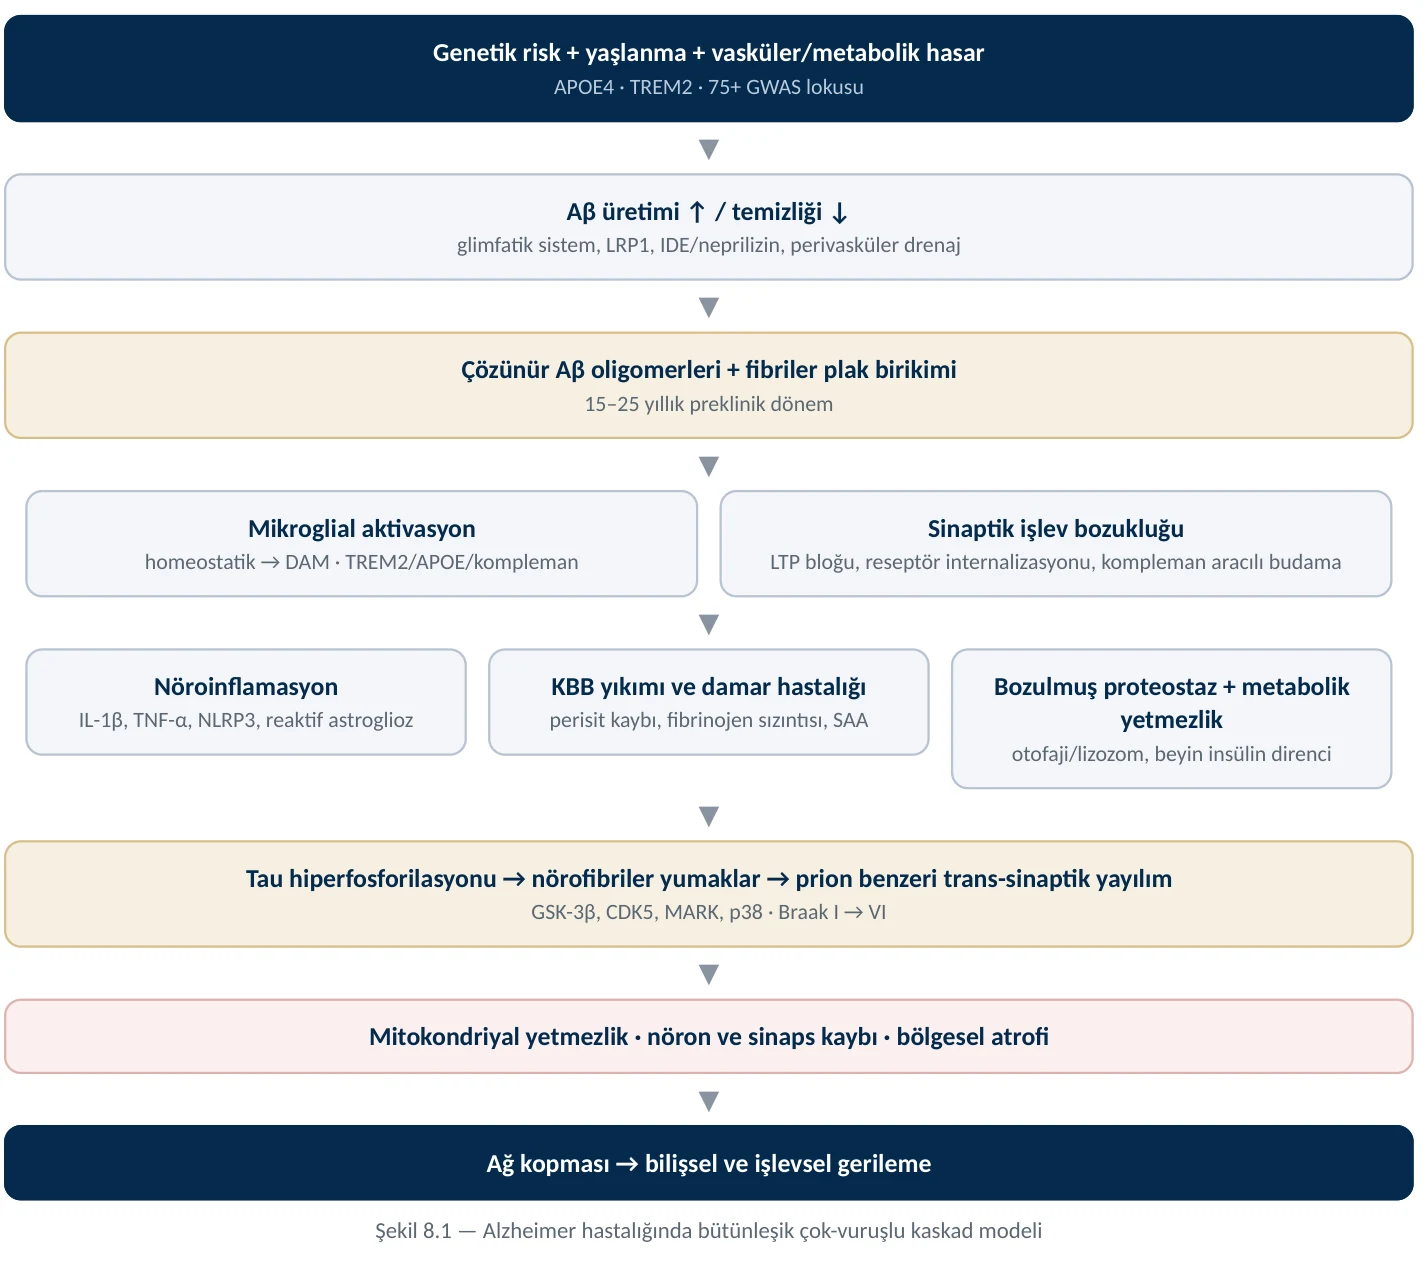
Amiloid kaskad hipotezi
Çekirdek mekanizma. Sinaptogenez, demir dışa atımı ve trofik sinyalleşmede rolleri olan tip-I transmembran protein APP, birbiriyle yarışan iki yolakla işlenir:
Amiloidojenik olmayan: α-sekretaz (ADAM10) Aβ bölgesinin içinden keser → sAPPα (nörotrofik) + C83 →
- p3. Aβ üretilmez.
- Amiloidojenik: β-sekretaz (BACE1) Aβ’nin N-ucundan keser → sAPPβ + C99; ardından γ-sekretaz (presenilin-1/2 katalitik çekirdek, nikastrin, APH-1, PEN-2 ile) transmembran bölgede değişken pozisyonlarda keser → Aβ38, Aβ40, Aβ42, Aβ43.
Aβ42 ve Aβ43, Aβ40’tan daha hidrofobik ve agregasyona yatkındır. Patojenik değişken toplam Aβ üretimi değil, Aβ42:Aβ40 oranıdır — bu, toplam Aβ’yi zorunlu olarak artırmadan oranı yükselten tüm PSEN1/PSEN2 mutasyonlarının birleştirici açıklamasıdır.
Agregasyon zinciri: monomer → dimer/trimer → düşük-n oligomer → protofibril → fibril → plak. Kanıtlar bugün çözünür oligomer ve protofibrilleri başlıca sinaptotoksik tür olarak göstermektedir; plaklar kısmen rezervuar, kısmen inert depo işlevi görür. Lekanemab’ın (protofibril seçici) ve donanemab’ın (piroglutamat-Aβ, plak seçici) mekanizma olarak farklı olup ikisinin de klinik etki üretmesinin ve plak yükünün bilişle zayıf korele olmasının nedeni tam olarak budur.
| Nedenselliği destekleyen kanıt (güçlü) | Hipotezi sınırlayan kanıt (aynı ölçüde güçlü) |
|---|---|
| Her üç ADAD geni de APP işlenmesi ya da Aβ42:Aβ40 oranı üzerinden etki eder; penetrans esasen tamdır | 70 yaş üstü bilişsel olarak normal bireylerin kabaca %30’u amiloid pozitiftir ve çoğu hiç demans geliştirmez |
| Trizomi 21 (APP üçlemesi) 40 yaşına dek neredeyse evrensel AH patolojisine yol açar | Plak yükü bilişsel durumla zayıf, yumak yükü güçlü korele |
| APP A673T (“İzlanda”) varyantı BACE1 kesimini ~%40 azaltır ve koruyucudur — koruyucu yönde bir insan işlev-kaybı deneyi | Birden çok amiloid düşürücü strateji başarısız oldu: γ-sekretaz inhibitörleri bilişi kötüleştirdi; BACE1 inhibitörleri de kötüleştirdi; solanezumab ve erken gantenerumab başarısız oldu |
| Plakları temizleyen antikorlar klinik gerilemeyi yavaşlatır; temizlemeyenler yavaşlatmaz | Neredeyse tam plak temizliğine karşın etki büyüklükleri mütevazıdır (%25–35) — semptomatik evreye gelindiğinde aşağı akış süreçlerinin büyük ölçüde amiloidden bağımsızlaştığını ima eder |
| Aβ birikimi, tau’nun medial temporal lob dışına yayılmasından ve semptomlardan 15–25 yıl önce başlar (DIAN, A4) | APOE genotipi Aβ temizliğini ve birikimini doza bağımlı olarak değiştirir — yani amiloid tek başına yeterli bir açıklama değildir |
Güncel konum. Hipotez en iyi şöyle yeniden ifade edilir: Aβ, uzaklaştırılması ne kadar erken olursa o kadar yarar sağlayan, gerekli bir başlatıcı faktördür; tau yayılımı kendi kendini sürdürür hâle geldikten sonra uzaklaştırılması azalan getiri üretir. Bu yeniden ifade test edilebilirdir ve PrevenTRON, AHEAD 3-45 ile TRAILBLAZER-ALZ 3 bu testlerdir. GRADE — nedensel rol: ⊕⊕⊕⊕. Amiloid temizliğinin hastalığı durdurmaya yeterliliği: ⊕⊕◯◯ (aleyhine kanıt).
Tau, nörofibriler yumaklar ve prion benzeri yayılım
Tau (MAPT, 17q21), ekson 2, 3 ve 10’un alternatif kesilmesiyle altı MSS izoformu üreten bir mikrotübül ilişkili proteindir; bu, 3R ve 4R türlerini doğurur. Erişkin insan beyni kabaca eşit 3R:4R ifade eder. AH karma bir 3R/4R tauopatisidir — bu onu PSP ve KBD’den (4R) ve Pick hastalığından (3R) ayırır. Kriyo-EM, tau filament katlanmasının hastalığa özgü olduğunu göstermiştir: AH’nin eşli sarmal filament katlanması KTE, PSP ve
KBD’dekilerden yapısal olarak farklıdır; yani tauopatiler ayrı moleküler suşlar olarak tanımlanabilir.
Patojenik sıra:
- Hiperfosforilasyon — GSK-3β, CDK5, MARK/PAR-1, CK1, p38 MAPK tarafından 40’tan fazla rezidüde; eşzamanlı PP2A hipoaktivitesi ve ortak serinlerde O-GlcNAc/fosforilasyon rekabetiyle. Aβ oligomerleri bu kinazların birkaçını aktive eder — doğrudan bir amiloid→tau mekanistik bağı.
- Mikrotübülden ayrılma → kararsızlaşan hücre iskeleti, mitokondri ve yük taşımasında bozulma.
- Somatodendritik bölmeye yanlış yerleşim — tau burada Fyn bağımlı NMDAR sinyalleşmesi üzerinden Aβ kaynaklı eksitotoksisiteye aracılık eder. Tau azaltımı fare modellerinde Aβ toksisitesine ve nöbetlere karşı koruyucudur — tau ASO’larının mekanistik gerekçesi budur.
- Oligomerizasyon ve eşli sarmal filament oluşumu → nörofibriler yumaklar.
- Trans-sinaptik prion benzeri yayılım. Yanlış katlanmış tau salınır (kısmen etkinliğe bağımlı, kısmen eksozomlarla), bağlantılı nöronlarca alınır (HSPG, LRP1 ve reseptör aracılı endositoz) ve doğal tau’nun yanlış katlanmasını şablonlar. Bu, Braak evrelemesini ağ temelli yayılım olarak açıklar ve hücre dışı tau’yu, hücre içi tau’dan (diranersen) ayrı bir tedavi hedefi hâline getirir (bepranemab, etalanetug).
Sinaptik işlev bozukluğu
Sinaps kaybı, AH’de bilişsel bozukluğun en güçlü yapısal koreladır — plak sayısını, yumak sayısını ve nöron kaybını aşar. Mekanizmalar:
- Aβ oligomerleri PrP^C, mGluR5, NMDAR alt birimleri ve α7-nAChR’ye bağlanır; NMDAR bağımlı LTD’yi sürer ve LTP’yi bloke eder.
- AMPA ve NMDA reseptörlerinin internalizasyonu sinaptik gücü azaltır.
- Kompleman aracılı sinaptik budama: Aβ nöronal C1q artışını indükler; C3 sinapsları opsonize eder; mikroglial CR3 onları fagosite eder. Bu, gelişimsel bir budama programını yaşlı beyinde yeniden etkinleştirir.
- Presinaptik bozukluk: SV2A (in vivo sinaptik yoğunluk göstergesi), sinaptofizin ve SNAP-25 azalır.
- Ağ hipereksitabilitesi: AH hastalarının ~%20–40’ında subklinik epileptiform aktivite görülür ve daha hızlı gerilemeyi öngörür; levetirasetam (AGB101) bu temelde denenmiştir.
Nöroinflamasyon
Bir zamanlar tepkisel sayılan nöroinflamasyon artık nedensel katkılı kabul edilmektedir. Belirleyici kanıt
GWAS’tır: AH risk lokuslarının çoğunluğu ağırlıklı ya da yalnızca mikrogliada ifade edilir (TREM2, CD33, MS4A,
ABI3, PLCG2, INPP5D, SPI1, CR1, CLU, HLA-DRB1).
Mikroglia
Tek hücre ve tek çekirdek transkriptomiği M1/M2 ikiliğini bir aktivasyon durumları sürekliliğiyle değiştirmiştir: homeostatik mikroglia (P2RY12^yüksek, TMEM119^yüksek); hastalık-ilişkili mikroglia (DAM/
MGnD) — TREM2’den bağımsız birinci adım (homeostatik genlerin baskılanması) ardından TREM2 bağımlı ikinci adım (APOE, LPL, CST7, ITGAX, CLEC7A, SPP1, AXL artışı); interferon yanıtlı, MHC-II^yüksek ve prolifere olan mikroglia; ve lipid damlacığı biriktiren, işlev bozuk mikroglia (LDAM).
Astrositler
Reaktif astrositler bir spektrum üzerindedir. A1 benzeri (nörotoksik) astrositler mikroglia kaynaklı IL-1α, TNF- α ve C1q ile indüklenir; sinaptogenik destek işlevini yitirir ve doymuş lipid yapısında bir nörotoksin salgılar. A2 benzeri durumlar koruyucudur. Astrositik GLT-1/EAAT2 baskılanması glutamat birikimine ve eksitotoksisiteye yol açar. GFAP, astrositik reaktivitenin sağlam bir plazma biyobelirtecidir ve erken yükselir — amiloid başlangıcına göre tartışmalı biçimde p-tau217’den bile önce.
Periferik–merkezî immün etkileşim
T hücreleri (CD8⁺ TEMRA) AH beynine sızar ve tau patolojisiyle korele. Sistemik inflamasyon, bağırsak disbiyozu ve enfeksiyonlar (HSV-1 reaktivasyonu, P. gingivalis gingipainleri, periodontal hastalık) suçlanmıştır. evoke/ evoke+ sonucu tam bu noktada bilgilendiricidir: semaglutid periferik inflamasyonu (hs-CRP) belirgin biçimde azalttı ve BOS nöroinflamatuvar belirteçlerini (YKL-40) iyileştirdi — ama hiçbir klinik yarar üretmedi. Bu, periferik inflamasyonu azaltmanın tek başına yetersiz olduğunun kanıtıdır. GRADE — nöroinflamasyonun nedensel katkısı: ⊕⊕⊕◯. Anti-inflamatuvar tedavinin etkinliği: ⊕◯◯◯.
Kan–beyin bariyeri ve vasküler işlev bozukluğu
Hipokampusta KBB yıkımı, dinamik kontrastlı MRG ile normal yaşlanmada saptanabilir ve HBB’de hızlanır; amiloid durumundan bağımsız olarak gerçekleşir. Başlıca öğeler:
- Perisit dejenerasyonu (BOS çözünür PDGFRβ ile ölçülebilir) bilişsel gerilemeden önce gelir ve onu öngörür; APOE4 taşıyıcılarında siklofilin A–MMP9 yolağı üzerinden hızlanır.
- Fibrinojen sızıntısı parankime geçerek CD11b üzerinden mikrogliayı aktive eder ve dendritik diken kaybını sürer. LRP1 aracılı Aβ atılımının azalması ve RAGE aracılı girişin artması dengeyi beyinde Aβ tutulumu yönünde
- kaydırır.
- Serebral amiloid anjiyopati (SAA) — damar duvarında Aβ40 birikimi — AH beyinlerinin %80–90’ında vardır, lober mikrokanamalara ve yüzeyel sideroza yol açar ve ARIA’nın zeminidir. SAA şiddeti ARIA riskinin başlıca öngörücüsüdür; anti-amiloid tedavi öncesi bazal MRG’nin (4’ten fazla mikrokanama, yüzeyel sideroz, geçirilmiş makrokanama araştırması) zorunlu olmasının nedeni budur.
İki-vuruş vasküler hipotezi (Zlokovic), damar hasarının (birinci vuruş) hem nöronları doğrudan zedelediğini hem Aβ temizliğini bozarak amiloid birikimini (ikinci vuruş) hızlandırdığını öne sürer. Bu, kardiyovasküler risk faktörü epidemiyolojisi ile AH patolojisi arasındaki mekanistik köprüdür ve hipertansiyon, diyabet ile sigaranın neden yalnızca vasküler demans değil AH risk faktörü olduğunu açıklar.
Oksidatif stres ve mitokondriyal işlev bozukluğu
Beyin, vücut kütlesinin ~%2’si olmasına karşın istirahat oksijeninin ~%20’sini kullanır, lipidden zengindir ve antioksidan rezervi sınırlıdır. AH’de: kompleks IV etkinliğinde azalma en erken metabolik anormalliklerdendir; Aβ mitokondri içinde birikir; mitokondriyal dinamik fisyon yönüne kayar; mitofaji bozulur; tau aksonal mitokondri taşınmasını engelleyerek uzak sinapsları ATP’den yoksun bırakır.
“Mitokondriyal kaskad hipotezi” (Swerdlow), geç başlangıçlı AH’de kalıtsal ve edinsel mitokondriyal işlev bozukluğunun birincil olduğunu öne sürer. Azınlık görüşüdür ama çürütülmemiştir.
Protein yanlış katlanması, otofaji ve proteostaz
Nöronlar postmitotiktir; hasarlı proteinleri bölünerek seyreltemezler. Dolayısıyla otofajiye ve ubikitin–proteazom sistemine benzersiz biçimde bağımlıdırlar.
- Otofaji–lizozom yetmezliği AH’deki en erken nöronal anormallikler arasındadır. Dikkat çekici biçimde, otofajik vakuoller aynı zamanda bir Aβ üretim yeridir; presenilin-1 lizozomal asidifikasyon için gereklidir — bu, PSEN1 mutasyonları ile lizozomal işlev bozukluğu arasında γ-sekretazdan bağımsız doğrudan bir bağ kurar.
- Birden çok AH GWAS lokusu endolizozomal trafiğe yakınsar: PICALM, BIN1, SORL1 (nadir işlev-kaybı varyantları neredeyse Mendel kalıtımlı AH’ye yol açar), CD2AP, RIN3.
- UPS bozulması: tau agregatları 26S proteazomu doğrudan inhibe eder ve ileri-besleme döngüsü kurar.
Tedavi açısından burası PROTAC’lar, moleküler tutkallar ve otofaji artırıcıların (rapamisin/rapaloglar, trehaloz,
TFEB aktivatörleri) yöneldiği alandır.
Lipid metabolizması, kolesterol ve APOE
Beyin vücut kolesterolünün ~%25’ini içerir ve neredeyse tamamını KBB’nin arkasında yerel olarak sentezler.
Başlıca astrositlerce üretilen APOE, MSS’nin temel lipid taşıyıcısıdır. APOE izoformları lipidasyon verimliliği, Aβ temizliği, mikroglial lipid işlenmesi ve KBB bütünlüğü açısından farklılaşır — E4 her birinde en kötü performansı gösterir.
İnsülin direnci ve beyin glukoz metabolizması
Beyin glukoz hipometabolizması (FDG-PET ile ölçülür) bilişsel semptomlardan on yıllar önce başlar ve posterior singulat ile temporoparietal bölgelerde belirginleşir. Beyin insülin direnci — bazı yazarların “tip 3 diyabet” dediği durum — nöronal glukoz alımını, sinaptik plastisiteyi ve tau fosforilasyonunu etkiler. Ancak bu mekanistik hikâyenin tedaviye çevrilmesi başarısız olmuştur: intranazal insülin (SNIFF) negatiftir, pioglitazon (TOMMORROW) başarısızdır ve oral semaglutid (evoke/evoke+) kesin biçimde negatiftir. Mekanizma hâlâ geçerli olabilir; ilaç stratejisi geçerli değildir.
Kopatoloji — otopsinin gerçekte gösterdiği
Toplum temelli otopsi serileri, demanslı yaşlıların çoğunda saf AH değil, karma patoloji bulunduğunu göstermiştir. En sık eşlik edenler:
- LATE (limbik baskın yaşa bağlı TDP-43 ensefalopatisi) — 80 yaş üstü amnestik olguların %30–50’sini etkiler; yaşarken görünmezdir, çünkü biyobelirteci yoktur. Alanın en büyük tanısal açığı budur.
- Lewy cisimcik patolojisi — artık BOS α-sinüklein tohum amplifikasyon testiyle yaşarken saptanabilir.
- Serebrovasküler hastalık — mikroinfarktlar, arteriyoloskleroz, SAA.
- Hipokampal skleroz.
Klinik çıkarım nettir: yaşlı bir hastada “amiloid pozitif” bulmak, bilişsel bozukluğun tümünün AH’ye ait olduğu anlamına gelmez. Bu, anti-amiloid tedavinin çok yaşlı hastalarda beklenenden neden daha az etkili olabileceğinin de en makul açıklamalarından biridir.
Genetik
Mimari
AH’nin genetik mimarisi iki uçludur: bir uçta tam penetranslı, çok nadir otozomal dominant mutasyonlar (ADAD, olguların <%1’i); diğer uçta yaygın, düşük etkili varyantlardan oluşan poligenik bir zemin ve onun üzerinde tek başına baskın bir yaygın belirleyici olarak APOE.
Otozomal dominant AH genleri
- APP (21q21): 60’tan fazla patojenik mutasyon; ayrıca lokus duplikasyonu tek başına ADAD’ye yol açar. Trizomi 21’de üçlü kopya, 40 yaşına dek neredeyse evrensel AH patolojisi üretir.
- PSEN1 (14q24): 300’den fazla mutasyon; ADAD’nin en sık ve genellikle en erken başlangıçlı nedeni (30’lu–50’li yaşlar). Kolombiya’daki büyük E280A soyağacı buradadır.
- PSEN2 (1q42): ~40 mutasyon; daha nadir, daha geç başlangıçlı, penetransı daha değişken.
ADAD’nin klinik değeri. ADAD soyağaçları alanın en değerli deneysel kaynağıdır, çünkü başlangıç zamanı mutasyondan ve ebeveynin başlangıç yaşından öngörülebilir; bu, tanımlı pencerelerle korunma çalışmalarını mümkün kılar. DIAN-TU platformu bu popülasyonda gantenerumab, solanezumab ve şimdi lekanemab ile etalanetug’u (E2814) test etmektedir. DIAN-TU-001 uzatma verisi, asemptomatik mutasyon taşıyıcılarında çok uzun süreli gantenerumab maruziyetinin semptom başlangıcı riskini azaltabileceğini düşündürmüştür — hipotez üretici, küçük örneklem, açık etiketli uzatma; kesin değil — ama erken amiloid temizliğinin yavaşlatmaktan öte önleyebileceğine dair en doğrudan insan kanıtıdır.
APOE — baskın yaygın belirleyici
112 ve 158 numaralı rezidülerde farklılaşan üç alel: ε2 (Cys112/Cys158), ε3 (Cys112/Arg158), ε4 (Arg112/Arg158).
| Genotip | Popülasyon sıklığı (Avrupa kökenli) | AH OR (ε3/ε3’e karşı) | Ortalama başlangıç kayması |
|---|---|---|---|
| ε2/ε2, ε2/ε3 | ~%10–13 | ~0,6 | Daha geç |
| ε3/ε3 | ~%60 | 1,0 (referans) | Referans |
| ε3/ε4 | ~%20–25 | ~3–4 | ~5 yıl daha erken |
| ε4/ε4 | ~%2–3 | ~8–15 | ~10 yıl daha erken |
Mekanizmalar (çok sayıda, hepsi izoforma bağımlı): bozulmuş Aβ temizliği ve artmış tohumlanma; amiloidden bağımsız olarak tau aracılı nörodejenerasyonun şiddetlenmesi; siklofilin A–MMP9 üzerinden perisit kaybı ve KBB yıkımı; astrosit ve mikrogliada bozulmuş lipid aktarımı ve lipid damlacığı birikimi; mikroglial DAM geçişinin değişmesi; sinaptik onarımın azalması.
Fortea 2024 tartışması
Fortea ve ark. (Nature Medicine 2024), 3.000’den fazla otopsi ve 10.000’den fazla biyobelirteçle karakterize bireyi analiz ederek APOE4 homozigotlarının %95’inden fazlasının 65 yaşına dek amiloid pozitif olduğunu, neredeyse evrensel AH patolojisi ve son derece öngörülebilir biyobelirteç yörüngeleri gösterdiğini bildirdi; buradan hareketle ε4/ε4’ün bir risk faktörü değil genetik bir AH formu sayılması gerektiğini savundu.
Karşı argüman şudur: patoloji hastalık değildir; ε4/ε4 taşıyıcılarının azımsanmayacak bir kısmı yaşamı boyunca demans geliştirmez; ve yeniden sınıflandırma, onaylı bir müdahale olmaksızın nüfusun ~%2’sine ölümcül hastalık etiketi yapıştırır. Çözülmemiş ve sonuçları ağır bir tartışmadır.
Dirençlilik deneyleri — iki hasta, bir yolak
- APOE3 Christchurch (R136S) homozigot taşıyıcısı, Kolombiya PSEN1 E280A soyağacında olağanüstü yüksek amiloid yüküne ve sınırlı entorinal tau’ya karşın beklenen başlangıçtan ~30 yıl sonra bile bilişsel olarak normal kaldı — APOE–HSPG bağlanmasını tau yayılımına bağlayan bulgu (Arboleda-Velasquez ve ark., Nat Med 2019).
- RELN-COLBOS (H3447R) varyant taşıyıcısı benzer dirençlilik gösterdi (Lopera ve ark., Nat Med 2023) ve aynı reelin–APOE–ApoER2 yolağına yakınsadı.
Bu iki birey, modern AH araştırmasının tartışmasız en bilgilendirici hastalarıdır: insanda amiloid yükünün tau yayılımından ve klinik hastalıktan ayrılabildiğini gösterirler ve ilaçlanabilir bir yolak tanımlarlar.
GWAS ve poligenik bileşen
Bellenguez ve ark. (Nature Genetics 2022; n≈111.000 olgu / 677.000 kontrol) 75 risk lokusu, 42’si yeni tanımladı.
Yolak zenginleştirmesi bunları dört işlevsel kümede toplar:
| Küme | Temsilci genler | Biyoloji |
|---|---|---|
| Amiloid/APP işlenmesi | APP, ADAM10, APH1B, SORL1, ACE | Aβ üretimi ve temizliği |
| Tau | MAPT (AH’de zayıf, PSP/FTD’de güçlü), BIN1, FERMT2, CASS4 | Tau bağlanması ve yayılımı |
| Endolizozomal/trafik | BIN1, PICALM, CD2AP, SORL1, RIN3, ZCWPW1 | Endositoz, otofaji, retromer |
| İmmün/mikroglial | TREM2, CR1, CLU, MS4A, CD33, ABI3, PLCG2, INPP5D, SPI1, HLA-DRB1, TNIP1 | Doğal bağışıklık, kompleman, fagositoz |
Öne çıkan tek tek lokuslar: TREM2 R47H (OR ~2,5–4) — DAM geçişinin ana düzenleyicisi; BOS’taki çözünür
TREM2 yüksekliği daha yavaş gerilemeyle ilişkilidir, bu da koruyucu bir mikroglial yanıtı destekler. PLCG2 P522R
— nadir koruyucu varyant; kilit ilaç hedefi. ABCA7 işlev-kaybı varyantları OR ~2–4 verir ve Afrika kökenli popülasyonlarda zenginleşmiştir. SORL1 nadir erken-sonlanma varyantları Mendel penetransına yaklaşır.
Poligenik risk skorları
GWAS varyantlarını birleştiren PRS’ler APOE dâhil edildiğinde kabaca 0,72–0,78 AUC’ye, hariç tutulduğunda
~0,65’e ulaşır — yani ayırt edici gücün çoğunu APOE taşır. Klinik kullanımı bugün engelleyen kısıtlar:
- Soy aktarılabilirliği başarısızlığı. Avrupa kökenli GWAS’lardan türetilen PRS’ler Afrika kökenli popülasyonlarda öngörü doğruluğunun %50–80’ini yitirir. Klinik olarak yaygınlaştırılmaları eşitsizlikleri büyütür.
- Popülasyon–birey ayrımı. Bir kohortu risk dilimlerine ayırmakta iyidir; bir bireye mutlak riskini söylemekte kötüdür.
- Eyleme geçirilebilirlik yok. PRS sonucuna göre endike olan onaylı bir müdahale yoktur.
- APOE + yaş + cinsiyet + aile öyküsüne kıyasla artımlı değeri mütevazıdır.
Meşru güncel kullanım: klinik çalışma zenginleştirmesi (korunma çalışmaları için yüksek riskli katılımcı seçimi), klinik bakım değil. GRADE — klinik PRS yararı: ⊕⊕◯◯.
Ailesel ve sporadik AH karşılaştırması
| Özellik | ADAD (APP/PSEN1/PSEN2) | Sporadik geç başlangıçlı AH |
|---|---|---|
| Olguların oranı | <%1 | >%95 |
| Başlangıç | 30–60 yaş | >65 yaş |
| Kalıtım | Otozomal dominant, neredeyse tam penetrans | Karmaşık, poligenik + çevresel |
| Başlangıcın öngörülebilirliği | Yüksek (mutasyon + ebeveyn yaşı) | Düşük |
| Çekirdek patoloji | Aynı (plak + yumak) | |
| Ayırt edici özellikler | Daha fazla SAA, miyoklonus, nöbet, spastik paraparezi; daha az kopatoloji | Sık kopatoloji (LATE, Lewy, vasküler) |
| Aβ42:Aβ40 | Belirgin artmış | Değişken |
| Araştırma değeri | Preklinik zaman çizelgesini tanımlar; bilinen pencerelerle korunma çalışması sağlar | Gerçek klinik yükü temsil eder |
Risk Faktörleri
2024 Lancet Komisyonu çerçevesi
Livingston Komisyonu güncellemesi (Lancet 2024), demans olgularının birleşik popülasyona atfedilen fraksiyonunun (PAF) ~%45’ini açıklayan 14 değiştirilebilir risk faktörü tanımladı.
| Yaşam dönemi | Faktör | Ağırlıklı PAF | Müdahale yönü |
|---|---|---|---|
| Erken yaşam (<45) | Düşük eğitim | %5 | Eğitim düzeyini artırmak; bilişsel rezerv inşa etmek |
| Orta yaş (45–65) | İşitme kaybı | %7 | İşitme cihazı / koklear implant |
| LDL kolesterol (2024’te yeni) | %7 | Orta yaştan itibaren lipid yönetimi | |
| Depresyon | %3 | Tedavi et; izle | |
| Kafa travması | %3 | Kask, düşme önleme, temas sporu politikası | |
| Fiziksel hareketsizlik | %2 | Haftada ≥150 dk orta şiddette aktivite | |
| Diyabet | %2 | Glisemik kontrol | |
| Sigara | %2 | Bırakma | |
| Hipertansiyon | %2 | Orta yaştan itibaren SKB ≤130 mmHg | |
| Obezite | %1 | Kilo yönetimi | |
| Aşırı alkol | %1 | Haftada ≤21 ünite | |
| Geç yaşam (>65) | Sosyal izolasyon | %5 | Sosyal katılım programları |
| Hava kirliliği | %3 | Çevre politikası (PM2,5) | |
| Tedavi edilmemiş görme kaybı (2024’te yeni) | %2 | Katarakt cerrahisi, refraksiyon düzeltmesi |
Seçilmiş faktörler ayrıntılı
Hipertansiyon. Orta yaş (40’lı–60’lı yaşlar) hipertansiyonu en güçlü vasküler risk faktörüdür; geç yaşam kan basıncı J-eğrisi gösterir (çok yaşlılarda düşük KB kötü sonuçlarla ilişkilidir, muhtemelen kırılganlıktan kaynaklanan ters nedensellik). SPRINT-MIND (yoğun SKB <120’ye karşı <140) insidan HBB’yi ve HBB+olası demans bileşiğini anlamlı biçimde azalttı; tek başına olası demans anlamlılığa ulaşmadı (yetersiz güç, çalışma kardiyovasküler yarar nedeniyle erken durduruldu). Bu, demansta herhangi bir tekil farmakolojik korunma stratejisi için mevcut en iyi RKÇ kanıtıdır. GRADE: ⊕⊕⊕◯
İşitme kaybı. Tedavi edilmemiş orta yaş işitme kaybı için RR ~1,9; orta yaşın en yüksek tekil PAF’ı (%7). ACHIEVE (n=977, 3 yıl) genel kohortta anlamlı etki bulmadı ama önceden belirlenmiş yüksek riskli ARIC alt grubunda bilişsel gerilemede %48 azalma saptadı. Mekanizmalar: bilişsel uyarının azalması, dinleme çabasının bilişsel kaynakları çekmesi, işitme korteksinde hızlanan atrofi ve sosyal geri çekilme. İşitme düzeltmesi ucuz, güvenli ve bilişsel etkiden bağımsız olarak yararlıdır. GRADE — biliş için: ⊕⊕◯◯; pratik için: güçlü biçimde önerilir.
Uyku. İlişki çift yönlüdür. Yavaş dalga uykusu glimfatik Aβ temizliğini sürer; insanda tek gecelik uyku yoksunluğu
BOS ve PET Aβ’sini ölçülebilir biçimde yükseltir. Obstrüktif uyku apnesi artmış amiloid yükü ve hızlanmış bilişsel gerilemeyle ilişkilidir. Öte yandan uyku bozulması AH’nin erken bir semptomudur (suprakiazmatik çekirdek ve locus coeruleus tutulumu), yani ters nedensellik önemlidir. Hem kısa (<6 saat) hem uzun (>9 saat) uyku daha yüksek riskle ilişkilidir. Uyku apnesini tedavi edin. Uykusuzluğu tedavi edin — ama benzodiazepin ve antikolinerjiklerden kaçının; bunlar bağımsız olarak demans riskiyle ilişkilidir.
Fiziksel aktivite. Tutarlı gözlemsel ilişki (yüksek/düşük aktivite için RR ~0,6–0,8). Mekanizmalar: artmış BDNF ve IGF-1, nörogenez, gelişmiş serebrovasküler işlev ve KBB bütünlüğü, azalmış sistemik inflamasyon, iyileşmiş insülin duyarlılığı ve makul olarak gelişmiş glimfatik temizlik. Ancak bilişsel yarar için RKÇ kanıtı gözlemsel literatürün ima ettiğinden zayıftır: DAPA (yerleşik demansta egzersiz) negatifti; EXERT aerobik ve esneme kolları arasında fark bulmadı. Egzersiz yine de mevcut en sağlam yararlı tekil davranıştır.
Kafa travması. Bilinç kaybıyla giden orta–ağır travmatik beyin hasarı riski artırır (RR ~1,5–1,8). Tekrarlayan hafif kafa darbeleri AH’den çok kronik travmatik ensefalopatiyle (ayrı bir 4R tauopatisi) ilişkilidir. [D] AAIC 2026’da emekli elit futbolcularda yapılan ilk ve en büyük çalışma sunuldu: daha yüksek bildirilen depresyon, anksiyete ve öznel bilişsel güçlük ile daha ileri inceleme gerektiren beyin farklılıkları saptandı; ek çalışmalar kafa vuruşu maruziyeti ve kariyer uzunluğunu nöral hasar biyobelirteçleri, tau birikimi ve KTE riskiyle ilişkilendirdi.
Depresyon. RR ~1,6–1,9. Yorumu gerçekten güçtür: geç yaşam depresyonu sıklıkla AH’nin prodromal bir tezahürüdür (hafif davranışsal bozukluk), orta yaş depresyonu ise HPA ekseni düzensizliği, hipokampal glukokortikoid toksisitesi, inflamasyon ve azalmış katılım üzerinden gerçek bir risk faktörü gibi görünür. Her durumda depresyonu tedavi edin; ama tedavi etmenin demansı önleyeceğini varsaymayın.
Hava kirliliği. PM2,5 maruziyeti birden çok kohortta demans insidansıyla ilişkilidir (her 10 µg/m³ için RR ~1,1–1,4) ve mekanizmalar makuldür. Maruziyet istem dışı ve nüfus geneli olduğundan küçük bir RR bile büyük bir
PAF’a çevrilir — ve yalnızca düzenlemeyle, bireysel davranışla değil, ele alınabilir.
Alkol. Gözlemsel verideki J-şeklindeki ilişkiler “hasta bırakanlar” ve sosyoekonomik faktörlerle ağır biçimde karışmıştır. Mendel randomizasyon çalışmaları hafif içiciliğin koruyucu etkisini desteklemez; ağır içicilik (haftada >21 ünite) hem doğrudan nörotoksisite hem tiamin eksikliği sendromlarıyla açıkça zararlıdır. Kanıta dayalı öneri: az daha iyidir; koruyucu bir doz yoktur.
Klinik Tablo
Üç evreleme sistemini uzlaştırmak
| Biyolojik evre (AA 2024) | Klinik sendrom | FAST | CDR küresel | Tipik MMSE | Süre |
|---|---|---|---|---|---|
| Evre 1 | Asemptomatik, biyobelirteç pozitif (preklinik) | 1 | 0 | 28–30 | 10–20 yıl |
| Evre 2 | Hafif gerileme / öznel bilişsel gerileme; geçiş | 2 | 0–0,5 | 26–30 | 2–7 yıl |
| Evre 3 | AH’ye bağlı HBB (prodromal) | 3 | 0,5 | 24–28 | 2–7 yıl |
| Evre 4 | Hafif AH demansı | 4 | 1 | 20–24 | 2–4 yıl |
| Evre 5 | Orta AH demansı | 5 | 2 | 10–19 | 2–4 yıl |
| Evre 6 | Ağır AH demansı | 6–7 | 3 | <10 | 1–3 yıl |
Demans tanısından itibaren ortanca sağkalım 4–8 yıldır; 20 yıla uzayan olgular da görülür. Daha genç başlangıç yaşı, erkek cinsiyet, yüksek komorbidite ve amnestik olmayan sunum daha kısa sağkalımı öngörür.
Preklinik AH (Evre 1–2)
Biyobelirteç pozitif, standart testlerde bilişsel olarak normal. Duyarlı bileşik ölçeklerde (PACC, PACC5) ve dijital bilişsel değerlendirmelerde değişiklik saptanabilir. Öznel bilişsel gerileme (ÖBG) — nesnel defisit olmaksızın kişinin kendisinin kötüleşme algılaması — HBB’ye ilerleme riskini kabaca 2 kat artırır; özellikle “ÖBG-artı” özellikleriyle birlikte: 60 yaşından sonra başlangıç, ısrarcılık, endişe ve bir yakının doğrulaması.
AH’ye bağlı HBB (Evre 3)
En az bir bilişsel alanda nesnel bozulma (tipik olarak normların ≥1,5 SD altı), enstrümantal günlük yaşam aktivitelerinde korunmuş bağımsızlık ve demans yokluğu. Bellek kliniği popülasyonlarında demansa yıllık ilerleme
~%10–15’tir (toplum örneklemlerinde daha düşük); ~%15–20’si normale döner ve bu genellikle AH dışı nedenleri (depresyon, ilaç, uyku, tiroid, B12) yansıtır.
AH biyobelirteci pozitif amnestik HBB, prodromal AH’dir ve lekanemab ile donanemab’ın çalışıldığı, en iyi performans gösterdikleri popülasyondur.
Hafif AH demansı (Evre 4)
- Epizodik bellek: kodlama ve depolama bozulur — hızlı unutma; ipucu ya da tanıma ile düzelme olmaz. Bu, subkortikal/vasküler hastalıktaki geri çağırma defisiti örüntüsünün tersidir (orada ipucu yardım eder) ve hasta başında tanısal olarak değerlidir.
- Kelime bulma güçlüğü; harf akıcılığına oranla belirgin biçimde bozulan kategori akıcılığı (hayvan sayma).
- Görsel-uzamsal ve yön bulma bozukluğu — tanıdık yerlerde kaybolma; sıklıkla ailenin ilk şikâyetidir.
- Yürütücü işlev bozukluğu — planlama, çoklu görev, finans yönetimi. Bozulan finansal yeti çoğu zaman işlevsel sonucu olan ilk defisittir ve ciddi kayıp yaşanana dek sıklıkla gözden kaçar.
- Anozognozi — içgörü kaybı; erken başlar ve ilerler. Bu bir inkâr değil, bir semptomdur.
- Davranışsal: apati (genel olarak en sık nöropsikiyatrik semptom), anksiyete, depresif belirtiler, sinirlilik.
Orta AH demansı (Evre 5)
Uzak belleğe uzanan belirgin bellek kaybı; zaman ve yer oryantasyon bozukluğu. Dil: anomi, parafaziler, azalmış anlama. Apraksi (giyinme, alet kullanımı) ve agnozi (tanıdık yüzleri tanıyamama dâhil). Temel günlük yaşam aktivitelerinde yardım gerekir.
Nöropsikiyatrik semptomlar burada zirve yapar: ajitasyon, saldırganlık, hezeyanlar (hırsızlık, sadakatsizlik,
Capgras, “hayalet konuk”), görsel varsanılar, gün batımı sendromu, amaçsız dolaşma, uyku–uyanıklık tersine dönmesi. Bakım veren yükü zirvededir; kurumsal bakıma geçiş riskini bilişsel şiddetten çok nöropsikiyatrik semptomlar belirler.
Ağır AH demansı (Evre 6)
Sözel çıktı asgariye iner, sonunda mutizm gelişir. Yürüme kaybı ve inkontinans. Disfaji — en sık ölüm nedeni olan aspirasyon pnömonisinin doğrudan öncülü. Primitif refleksler geri döner; %10–20’de miyoklonus ve nöbet görülür.
Yeterli alıma karşın kilo kaybı ve kaşeksi.
Atipik sunumlar (AH’nin ~%15’i; erken başlangıçlıda daha yüksek)
| Varyant | Çekirdek özellikler | Patoloji yerleşimi | Notlar |
|---|---|---|---|
| Posterior kortikal atrofi | Görsel-uzamsal/görsel-algısal defisitler, simultanagnozi, optik ataksi, okülomotor apraksi (Balint), aleksi, Gerstmann | Oksipitoparietal | Daha genç başlangıç; bellek erken dönemde göreli korunur; sıklıkla ilk kez göz hekimine başvurur |
| Logopenik varyant PPA | Tek kelime bulmada ve cümle tekrarında bozulma, fonolojik hatalar; dilbilgisi ve anlama korunur | Sol temporoparietal bileşke | Olguların çoğunda altta yatan patoloji AH’dir |
| Davranışsal/disegzekütif (frontal) varyant | Disinhibisyon, apati, yürütücü yetmezlik | Frontal | bvFTD ile karıştırılır; biyobelirteçler zorunludur |
| Kortikobazal sendrom (AH patolojili) | Asimetrik rijidite, apraksi, yabancı el, miyoklonus | Frontoparietal | KBS olgularının ~%25–40’ında patoloji AH’dir |
| Down sendromu ilişkili AH | 40’lı–50’li yaşlarda başlangıç; nöbet ve miyoklonus belirgin; erken davranış değişikliği | Yaygın | Bazal entelektüel yetiyitimi saptamayı zorlaştırır; DS’ye özgü ölçekler kullanılmalıdır |
Erken başlangıçlı AH (<65 yaş) olguların %5–10’unu oluşturur, atipik sunumlar açısından zenginleşmiştir, daha hızlı ilerler ve farklı bir psikososyal yük taşır (iş kaybı, bakmakla yükümlü çocuklar, geç tanı — geç başlangıçlıya kıyasla ortanca 2 yıldan uzun gecikme).
Nöropsikiyatrik semptomlar
| Semptom | Hastalık boyunca prevalans | Zirve evre |
|---|---|---|
| Apati | %50–70 | Tüm evreler; en erken |
| Depresyon | %30–50 | Erken–orta |
| Anksiyete | %30–50 | Erken–orta |
| Ajitasyon/saldırganlık | %30–50 | Orta–ağır |
| Hezeyanlar | %20–40 | Orta |
| Varsanılar (görsel) | %10–20 | Orta–ağır (erken ve belirginse Lewy cisimcikli demansı yeniden düşünün) |
| Uyku bozukluğu | %25–40 | Tüm evreler |
| Disinhibisyon | %15–30 | Orta |
Hafif davranışsal bozukluk (MBI) — demansı olmayan yaşlı bir erişkinde geç başlangıçlı, ısrarcı nöropsikiyatrik semptomlar — artık HBB ile karşılaştırılabilir öngörü değeri olan prodromal bir belirteç kabul edilmektedir.
Tanı
Tanı algoritması
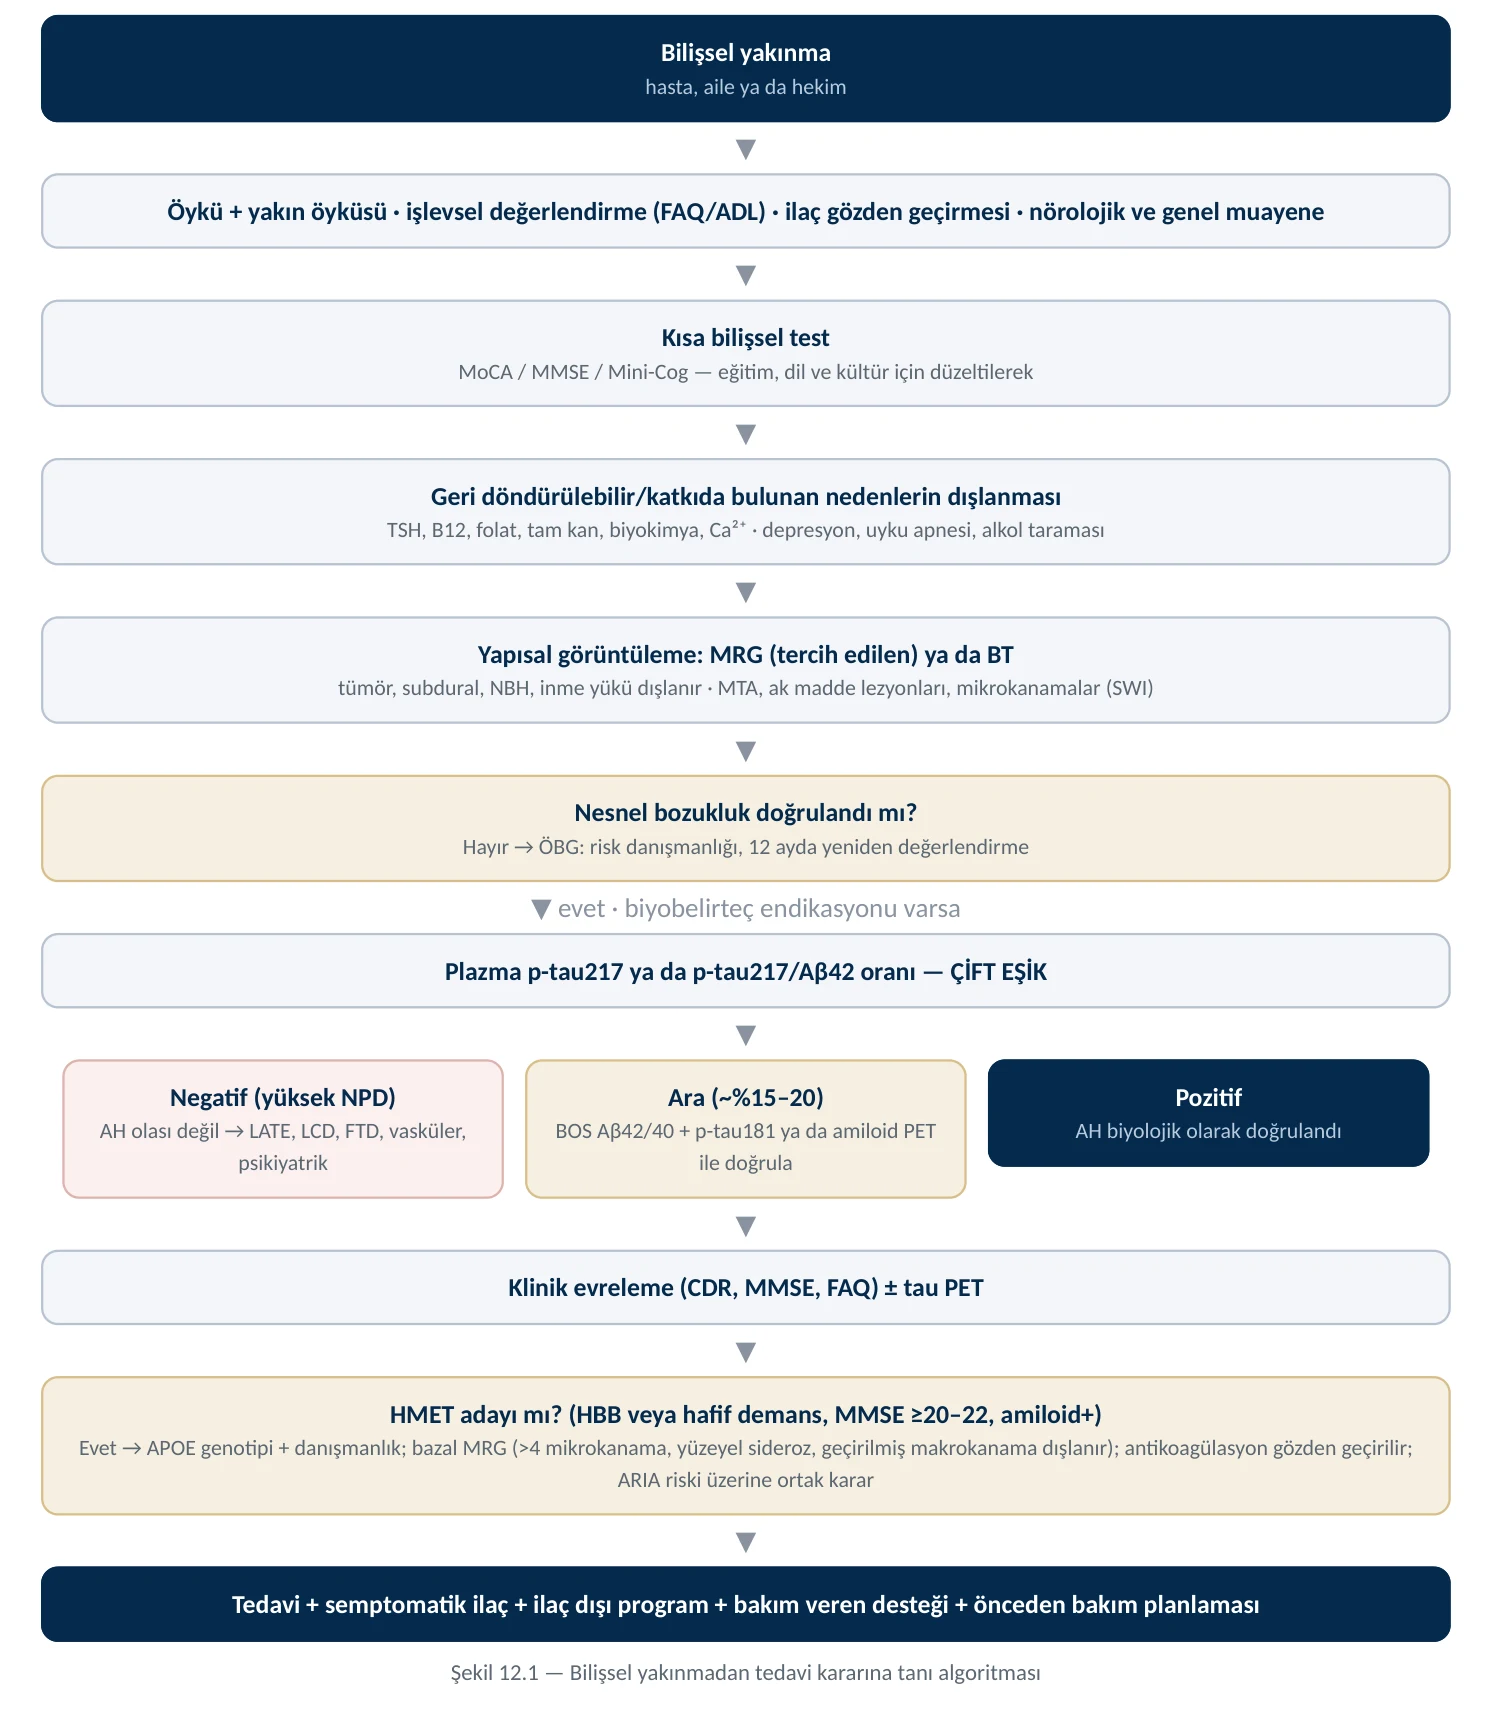
Bir arada yaşayan üç ölçüt sistemi
| Çerçeve | Temel | Ana özellik | En uygun kullanım |
|---|---|---|---|
| NIA-AA 2011 | Klinik + biyobelirteç destekli | “Olası/mümkün AH demansı”; AH’ye bağlı HBB | Klinikte hâlâ yaygın; tanıdık |
| IWG-2 / IWG 2021 & 2024 | Kliniko-biyolojik | Hem özgül klinik fenotip hem biyobelirteç pozitifliği gerektirir. Asemptomatik biyobelirteç pozitif = “risk altında”, hasta değil | Muhafazakâr; etik açıdan temkinli |
| AA Revize Ölçütleri 2024 | Tümüyle biyolojik | Çekirdek 1 pozitifliği semptomdan bağımsız olarak AH demektir. Sayısal evreler 1–6. Biyobelirteçler A, T1, T2, N, I, V, S olarak kategorize edilir | Klinik çalışmalar; biyobelirteç çağı pratiği; tedavi uygunluğu |
2024 AA biyobelirteç kategorileri: Çekirdek 1 — amiloid PET; BOS Aβ42/40, p-tau181/Aβ42, t-tau/Aβ42; doğru plazma testleri (p-tau217, p-tau217/Aβ42). Çekirdek 1 pozitifliği AH’yi kurar. Çekirdek 2 — tau PET; BOS MTBR- tau243, fosforile tau205. Çekirdek 2 şiddeti evreler. Özgül olmayan — N (NfL, atrofi, FDG-PET hipometabolizması), I (GFAP, YKL-40, sTREM2), V (vasküler), S (α-sinüklein SAA).
Nöropsikolojik değerlendirme
| Araç | Süre | Aralık | En uygun kullanım | Kısıtlar |
|---|---|---|---|---|
| Mini-Cog | 3 dk | — | Birinci basamak triyajı | HBB için düşük duyarlılık |
| MMSE | 10 dk | 0–30 | Evreleme, boylamsal izlem | HBB’de tavan etkisi; eğitim/dil yanlılığı; telif korumalı |
| MoCA | 10–15 dk | 0–30 | HBB saptama (MMSE’den üstün) | Eğitim düzeltmesi gerekir (≤12 yıl için +1); sertifikasyon gerektirir |
| ACE-III / M-ACE | 15–20 dk | 0–100 | Alan profili; FTD–AH ayrımı | Uzun |
| ADAS-Cog | 30–45 dk | 0–70/85 | Çalışma birincil son noktası | HBB/preklinikte duyarsız |
| CDR / CDR-SB | 30–60 dk | 0–3 / 0–18 | Evrelemede altın standart; HMET çalışma son noktası | Yakın bildirimi ve eğitimli değerlendirici gerektirir |
| NPI-Q | 5 dk | 0–36 | Nöropsikiyatrik semptomlar + bakım veren sıkıntısı | Yakın bildirimine bağımlı |
| FAQ | 5 dk | 0–30 | İşlevsel/EGYA değerlendirmesi | Yakın bildirimine bağımlı |
Görüntüleme yöntemleri
| Yöntem | Saptadığı | AH için duyarlılık/ özgüllük | Erişilebilirlik | Rol |
|---|---|---|---|---|
| BT | Yapısal; tümör, subdural, hidrosefali, büyük infarkt dışlar | Düşük/Düşük | Evrensel | Kabul edilebilir asgari yapısal inceleme |
| MRG (T1, FLAIR, SWI/ GRE, DWI) | MTA, hipokampal hacim, ak madde lezyonları, mikrokanama, sideroz | Orta/Orta | Geniş | HMET öncesi ve sırasında zorunlu; ayırıcı tanı için esastır |
| FDG-PET | Bölgesel glukoz metabolizması | ~%85–90 / ~%70–75 | Orta | Klinik olarak belirsiz olguda ayırıcı tanı (AH–FTD–LCD) |
| Amiloid PET | Fibriler Aβ; Centiloid ile nicelenir | ~%90–95 / ~%85–90 (otopsiye karşı) | Sınırlı | Amiloid durumunu doğrular; HMET uygunluğu; tedavi izlemi |
| Tau PET | Eşli sarmal filament tau; Braak benzeri evreleme | ~%90 / ~%90 | Araştırma/uzman merkez | Hastalığı evreler; bilişin en iyi görüntüleme koreladır |
AH’de temel MRG bulguları: medial temporal atrofi (Scheltens MTA ölçeği; 75 yaş altında ≥2, üstünde ≥3 anormal), posterior/parietal atrofi (Koedam ölçeği; erken başlangıçlı ve PKA’da belirgin), yaygın kortikal atrofi ve alternatif tanıları düşündüren bulguların yokluğu.
Centiloid ölçeği amiloid PET’i izleyiciler arasında standardize eder: <20–24 CL ≈ negatif/temizlenmiş; 24–40 CL ara; >40 CL açıkça pozitif. Anti-amiloid çalışmaları ~24 CL altına inmeyi hedefler.
BOS biyobelirteçleri
| Analit | AH’de yön | Notlar |
|---|---|---|
| Aβ42 | ↓ (plaklara çekilir) | Tek başına test ve pre-analitik koşullara çok duyarlıdır |
| Aβ42/Aβ40 oranı | ↓ | Tercih edilen — bireysel toplam Aβ üretimi ve pre-analitik değişkenlik için düzeltir |
| p-tau181 | ↑ | Yaygın kullanılır; AH için özgül |
| p-tau217 | ↑ | En iyi performanslı fosfo-epitop; en erken değişen |
| p-tau231 | ↑ | Amiloid başlangıcına çok yakın, çok erken değişir |
| Total tau | ↑ | Nörodejenerasyon göstergesi; özgül değil (KJH, inmede de yükselir) |
| MTBR-tau243 | ↑ | Tau PET yüküyle korele; Çekirdek 2 evreleme belirteci |
| NfL | ↑ | Aksonal hasar; nörodejeneratif hastalıklar arasında özgül değildir |
| α-sinüklein tohum amplifikasyon testi | Lewy kopatolojisi varsa pozitif | Artık klinik olarak önemli — Lewy kopatolojisini yaşarken tanımlar |
FDA onaylı otomatik BOS platformları (Lumipulse, Elecsys) laboratuvarlar arası değişkenliği büyük ölçüde ortadan kaldırmıştır. PET’in bulunmadığı yerlerde BOS referans standart olmayı sürdürür, PET’ten ucuzdur ve
PET’in veremeyeceği çoklu bilgi sağlar.
Kan biyobelirteçleri — dönüşümün merkezi
2024–2026 döneminin klinik açıdan en sonuç doğuran gelişmesi budur.
| Biyobelirteç | Amiloid PET’e karşı AUC | En erken anormallik | Klinik statü (Temmuz 2026) |
|---|---|---|---|
| p-tau217 | 0,90–0,96 | Çok erken (amiloid başlangıcına yakın) | En iyi tekil analit. Oran olarak FDA onaylı |
| p-tau217/Aβ42 oranı | 0,93–0,97 | Çok erken | [D] 16 Mayıs 2025’te FDA onayı (Fujirebio Lumipulse): %91,7 PPA, %97,3 NPA (n=499); belirsiz sonuç <%20 |
| p-tau231 | 0,83–0,90 | Hepsinin en erkeni | Araştırma |
| p-tau181 | 0,80–0,88 | Erken | [D] FDA onaylı (Roche Elecsys); %97,9 NPD; Şubat 2026’da ABD birinci basamağında dışlama testi olarak kullanıma girdi |
| Aβ42/40 (kütle spektrometrisi) | 0,80–0,88 | En erken | Dar dinamik aralık → teste duyarlı |
| GFAP | 0,75–0,85 | Erken (astrositik) | Yardımcı; prognostik |
| NfL | 0,65–0,75 | Geç; özgül değil | Tanı için değil, nörodejenerasyon/prognoz için |
2025–2026’da ne değişti
[D] FDA onayları. Fujirebio Lumipulse G pTau217/Aβ1-42 plazma oranı — AH için ilk kan temelli in-vitro tanı testi
— 16 Mayıs 2025’te 510(k) yolundan, uzman bakımda 55 yaş ve üstü semptomatik erişkinler için onaylandı;
Ağustos 2025’te ABD genelinde kullanıma girdi. 2025’te onaylanan Roche Elecsys pTau-181 ise Şubat 2026’da ABD birinci basamağında %97,9 NPD ile bir dışlama testi olarak konumlandı.
[D] Asemptomatik bireylerde prognostik değer (AAIC 2026 / JAMA, Buckley ve ark.). A4/LEARN, HABS,
ADNI, WRAP ve HABS-HD’den 2.705 bilişsel olarak sağlam erişkinin havuzlanmış analizi (ortalama izlem 4,7 yıl;
518’i ilerledi):
- Plazma p-tau217’de her 1 SD artış → klinik bozukluğa ilerleme riskinde %38 artış (%95 GA 31–44).
- Amiloid PET’ten bağımsız: Centiloid düzeltmesinden sonra p-tau217 %30 riski korudu; amiloid yükünün katkısı %21’di.
- Öngörülen 2/5/10 yıllık risk: yüksek grupta (>1,1 SD) %4/%20/%39; çok yüksek grupta (>2,5 SD) %8/%35/%63.
- Model performansı: 10 yıllık C-indeksi 0,73; AUC 0,88.
Uygun kullanım — ve kötüye kullanım
| Yapın | Yapmayın |
|---|---|
| AH’nin ayırıcı tanıda olduğu semptomatik hastalarda kullanın | Araştırma dışında asemptomatik kişileri taramayın. Prevalansın %10 olduğu bir popülasyonda %95 özgüllüklü bir test bile %70’in belirgin altında PPD verir — ve preklinik AH için onaylı tedavi yoktur |
| Çift eşik stratejisi (dışlama / ara / doğrulama) kullanın. Tek eşik, testin başlıca klinik değerini yok eder | Eşiklerin test platformları arasında aktarılabildiğini varsaymayın. Aktarılamaz; her biri yerel doğrulama gerektirir |
| Ara sonuçları BOS ya da PET ile doğrulayın | Karıştırıcıları göz ardı etmeyin: kronik böbrek hastalığı (temizlik azalır, p-tau ve NfL yükselir), beden kütle indeksi (hemodilüsyon konsantrasyonları düşürür), yaş ve olasılıkla etnik köken değerleri kaydırır |
| Hastalık modifiye edici tedaviye başlamadan önce doğrulayın | AH tanısı için NfL kullanmayın. Herhangi bir nedene bağlı nörodejenerasyonu gösterir |
GRADE — semptomatik popülasyonlarda plazma p-tau217 tanısal doğruluğu: ⊕⊕⊕⊕. Asemptomatik tarama için: ⊕⊕◯◯ ve önerilmez.
Ayırıcı tanı
| Durum | Ayırt edici klinik özellikler | Ayırt edici incelemeler |
|---|---|---|
| LATE / TDP-43 | Amnestik, daha yavaş, daha yaşlı (>80) | Amiloid negatif + hipokampal atrofi; yaşarken biyobelirteci yok — büyük bir açık |
| Lewy cisimcikli demans | Dalgalanan biliş, erken görsel varsanılar, parkinsonizm, REM uyku davranış bozukluğu, ağır nöroleptik duyarlılığı | DaTscan anormal; MIBG kardiyak sintigrafisi azalmış; BOS α-sinüklein SAA pozitif |
| Frontotemporal demans (davranışsal) | Erken kişilik/davranış değişikliği, disinhibisyon, hiperoralite, stereotipiler; bellek erken korunur | Frontotemporal atrofi/hipometabolizma; AH biyobelirteçleri negatif; C9orf72/GRN/MAPT |
| Vasküler bilişsel bozukluk | Basamaklı gidiş, fokal bulgular, erken yürüyüş bozukluğu, yürütücü ağırlıklı | Yaygın ak madde lezyonları, stratejik infarktlar, lakünler |
| Normal basınçlı hidrosefali | Önce yürüyüş, sonra idrar inkontinansı, sonra biliş; manyetik yürüyüş | DESH ile ventrikülomegali; pozitif lomber boşaltma testi |
| Depresyon (“psödodemans”) | “Bilmiyorum” yanıtları, çabaya bağımlı performans, ipucundan yararlanma korunmuş, kendi bildirimi > yakın bildirimi | Tedaviyle düzelir; AH biyobelirteçleri negatif |
| Creutzfeldt-Jakob hastalığı | Hızlı (haftalar–aylar), miyoklonus, ataksi | DWI’de kortikal şeritlenme; EEG’de PSWC; RT- QuIC pozitif; çok yüksek BOS t-tau ve 14-3-3 |
| Otoimmün ensefalit | Subakut, nöbetler, psikiyatrik, disotonomi | Antikor paneli (LGI1, CASPR2, NMDAR); FLAIR mezial temporal hiperintensite; tedavi edilebilir |
| İlaca bağlı | Zamansal ilişki | Antikolinerjik yük skoru; benzodiazepinler; opioidler; sıklıkla geri döndürülebilir |
| Metabolik/beslenmesel | Değişken | B12, folat, TSH, Na⁺, Ca²⁺, karaciğer/böbrek; tiamin |
| Obstrüktif uyku apnesi | Gündüz uykululuğu, horlama, sabah baş ağrısı | Polisomnografi; tedavi edilebilir |
Dijital biyobelirteçler ve yapay zekâ
Dijital bilişsel değerlendirme. Tablet ve akıllı telefon temelli bataryalar yüksek sıklıkta, düşük yüklü, gözetimsiz boylamsal ölçüm sağlar. Avantajlar: paralel formlarla azalmış pratik etkisi, ekolojik geçerlilik, birey-içi değişkenliğe duyarlılık (kendisi erken bir belirteçtir) ve ölçeklenebilirlik. Kısıtlar: dijital okuryazarlık karıştırıcısı, cihaz heterojenliği, sınırlı norm verisi ve doğrulanmamış kültürlerarası aktarım.
Pasif dijital belirteçler. Konuşma ve dil analizi (akustik özellikler, sözcük çeşitliliği, duraklama yapısı, anlamsal tutarlılık — boylamsal yazı örneklerinde tanıdan yıllar önce saptanabilir), yazma dinamikleri, akıllı telefon
GPS’inden türetilen yön bulma örüntüleri, giyilebilirlerden yürüyüş hızı ve değişkenliği, uyku mimarisi, sürüş telematiği. Katılım gerektirmedikleri için çekicidirler; ancak özellikle bilişsel bozukluğu olan kişilerde ciddi mahremiyet ve onam sorunları doğururlar.
geçmemelidir.
Mevcut Standart Tedaviler
Onaylı ilaçların karşılaştırması
| İlaç | Sınıf / mekanizma | Endikasyon | Doz | Etki büyüklüğü | Başlıca yan etkiler |
|---|---|---|---|---|---|
| Donepezil | Geri dönüşümlü AChE inhibitörü | Hafif–ağır AH | 5→10 mg/gün | 6 ayda ADAS-Cog ~−2,7 puan; ~0,5– 1,0 MMSE puanı | Bulantı, ishal, kusma, iştahsızlık, canlı rüyalar, bradikardi, senkop, kas krampları |
| Rivastigmin | AChE ve BuChE inhibitörü | Hafif–orta AH; Parkinson demansı | 1,5→6 mg 2×/gün oral; flaster 4,6→9,5→13,3 mg/24 sa | Donepezile benzer | GİS etkileri (oralde belirgin; flasterde çok daha az), kilo kaybı, uygulama yeri reaksiyonu |
| Galantamin | AChE inhibitörü + allosterik nikotinik modülatör | Hafif–orta AH | 8→16→24 mg/gün | Donepezile benzer | GİS, baş dönmesi, bradikardi; böbrek/ karaciğer yetmezliğinde dikkat |
| Memantin | Yarışmasız, düşük afiniteli, hızlı ayrışan NMDA antagonisti | Orta–ağır AH | 5→20 mg/gün | SIB ~+3 puan; küçük bilişsel ve davranışsal yarar | Baş dönmesi, baş ağrısı, konfüzyon, kabızlık; çok iyi tolere edilir |
| Brekspiprazol | Atipik antipsikotik | AH demansına eşlik eden ajitasyon (FDA 2023) | 0,5→2–3 mg/gün | CMAI ~−5,3 puan | Kutu içi uyarı: yaşlı demans hastalarında artmış mortalite; somnolans, akatizi, kilo alımı, düşme |
| Suvoreksant | Çift oreksin reseptör antagonisti | AH’de uykusuzluk | 10–20 mg gece | Mütevazı uyku iyileşmesi | Somnolans, düşme, anormal rüyalar |
Kolinesteraz inhibitörleri — gerçekçi bir değerlendirme
Mekanizma. Bazal ön beyin kolinerjik nöron kaybı kortikal ve hipokampal asetilkolini azaltır. ChEI’ler asetilkolinesterazı (rivastigmin ayrıca AH ilerledikçe göreli önemi artan butirilkolinesterazı) inhibe ederek sinaptik
ACh’yi artırır. Bu tümüyle semptomatiktir; hayatta kalan nöronlarda sinyali güçlendirir, altta yatan patolojiyi değiştirmez.
Etkinlik. Plaseboya kıyasla 6 ayda yaklaşık −2,7 ADAS-Cog puanı, kabaca 1,0–1,5 MMSE puanı; günlük yaşam aktiviteleri ve küresel izlenimde küçük yararlar. Üç ajan klinik olarak eşdeğerdir; karşılaştırmalı çalışmalar anlamlı fark göstermez. Etkiler grup düzeyinde saptanabilir ama birey düzeyinde çoğu zaman fark edilmez. GRADE
— etkinin varlığı: ⊕⊕⊕⊕; büyüklüğünün küçük olması: ⊕⊕⊕⊕.
- Yavaş titre edin — bırakmaların çoğu idame dozunda değil, titrasyon sırasındaki GİS etkileri nedeniyledir.
- Yemekle alın; canlı rüya olursa akşam yerine sabah dozunu düşünün (ya da uykusuzluk varsa tersini).
- Rivastigmin flasteri GİS yan etkilerini belirgin biçimde azaltır ve GİS intoleransı olanlar için gerçek bir seçenektir.
- Kardiyak dikkat: bradikardi, kalp bloğu, senkop ve — önemli biçimde — artmış kalça kırığı ve kalıcı kalp pili takılma riski (büyük kohortlarda belgelenmiştir). Kardiyak öyküsü olan ya da hız sınırlayıcı ilaç kullananlarda bazal EKG makuldür.
- Antikolinerjiklerle birlikte reçete etmeyin — endişe verici biçimde sık bir reçeteleme hatasıdır. Oksibutinin, difenhidramin, trisiklikler ve birinci kuşak antipsikotikler açısından ilaç listesini gözden geçirin.
- Kesme: DOMINO-AD çalışması, orta–ağır AH’de donepezilin kesilmesinin ölçülebilir bilişsel ve işlevsel kötüleşme ürettiğini gösterdi. İntolerans olmadıkça sürdürün; kesecekseniz azaltarak kesin ve izleyin.
Memantin
Mekanizma. AH’de artmış glutamaterjik tonus, kronik düşük düzeyli NMDA reseptör aktivasyonu üreterek sinaptik gürültüyü artırır ve Ca²⁺ aracılı eksitotoksisiteye izin verir. Memantinin yarışmasız, düşük afiniteli ve hızlı ayrışan blokajı, fizyolojik fazik sinyalleşmeyi korurken patolojik tonik aktivasyonu tercihen inhibe eder — bu, onu bilişsel olarak toksik olan yüksek afiniteli NMDA antagonistlerinden (ketamin, MK-801) ayıran farmakolojik özelliktir.
Etkinlik. Orta–ağır AH için onaylıdır. Bilişte (SIB ~+3 puan), işlevde ve — pratik önemi büyük olan — davranışsal semptomlarda, özellikle ajitasyon ve saldırganlıkta yarar sağlar. Hafif AH’de etkili değildir ve orada başlanmamalıdır. Başlıca pratik erdemi mükemmel tolere edilebilirliğidir. ChEI ile kombinasyonu orta–ağır hastalıkta standarttır ve mütevazı ek yarar sağlar.
Nöropsikiyatrik semptomların yönetimi
İlaç dışı yaklaşımlar her zaman birinci basamaktır. DICE çerçevesi (Tanımla, Araştır, Oluştur, Değerlendir) standart yapılandırılmış yaklaşımdır.
Kanıtı olan ilaç dışı müdahaleler: bireyselleştirilmiş müzik terapisi (ajitasyon için en güçlü kanıtlardan biri), yapılandırılmış egzersiz, uyku–uyanıklık bozukluğu için parlak ışık tedavisi, anımsama terapisi, Montessori temelli etkinlikler, çoklu duyusal uyarım, bakım vereni iletişim eğitimi (genel olarak en yüksek getirili müdahale), çevresel düzenleme ve yapılandırılmış günlük rutin.
| Semptom | Birinci basamak | Notlar |
|---|---|---|
| Depresyon | SSRI (sertralin; yaşlıda QTc nedeniyle sitalopram ≤20 mg) | Kanıt zayıftır (DIADS-2, HTA-SADD negatifti); hafif disforiyi değil, açık majör depresyonu tedavi edin |
| Ajitasyon/saldırganlık | Brekspiprazol (tek FDA onaylı) ya da sitalopram (CitAD kanıtı) | Tüm antipsikotikler yaşlı demans hastalarında artmış mortalite için kutu içi uyarı taşır (~1,6–1,7 kat göreli risk) ve inme riski ekler |
| Psikoz | Risperidon (0,5–1 mg) en iyi kanıta sahiptir; ketiapinin kanıtı en zayıftır — en yaygın kullanılan olmasına karşın | Lewy cisimcikli demansta kesinlikle kaçının — ağır nöroleptik duyarlılığı ölümcül olabilir. 3. ayda yeniden değerlendirin ve kesmeyi deneyin |
| Uyku bozukluğu | Uyku hijyeni, ışık tedavisi, düşük doz trazodon, suvoreksant | Benzodiazepin, Z-ilaçları ve antihistaminiklerden kaçının (düşme, deliryum, bilişte kötüleşme) |
| Apati | Metilfenidat (ADMET-2’de yarar gösterdi) | Kan basıncı, iştah ve ajitasyonu izleyin |
İlaç dışı müdahalelerin karşılaştırması
| Müdahale | Hedef | Kanıt düzeyi | Etki büyüklüğü | Pratik notlar |
|---|---|---|---|---|
| Bilişsel uyarım terapisi | Biliş, yaşam kalitesi (hafif–orta) | 1a (Cochrane) | Bilişte ChEI’lerle karşılaştırılabilir | Grup temelli, 14 seans; iyi elkitaplaştırılmış; en güçlü ilaç dışı bilişsel kanıt |
| Yapılandırılmış egzersiz | Fiziksel işlev, duygudurum, ajitasyon | 1a | Fiziksel işlev için güçlü; yerleşik demansta biliş için zayıf (DAPA negatif) | Haftada ≥150 dk; aerobik + direnç birlikte |
| Müzik terapisi | Ajitasyon, duygudurum | 1a | Ajitasyon için orta | Bireyselleştirilmiş çalma listeleri en etkilisi |
| Ev temelli ergoterapi | GYA işlevi, bakım veren yükü | 1b | Orta | COTiD programı |
| Bakım vereni beceri eğitimi | Bakım vereni depresyonu, kurumsal bakımın geciktirilmesi | 1a | Büyük — NYU Bakım Vereni Müdahalesi huzurevine yerleşimi ~1,5 yıl geciktirdi | Sonuç başına maliyet ölçütünde alandaki en yüksek değerli müdahale |
| Bilişsel eğitim (alıştırma) | Eğitilen görevler | 1a | Eğitilen görevleri iyileştirir; uzak transfer zayıf | Ticari “beyin egzersizi” iddiaları kanıtı aşıyor |
| Katı gerçeklik yönelimi | — | — | Sıkıntıyı artırabilir | Doğrulama/kişi merkezli yaklaşımlarla yer değiştirmiştir |
| Multidisipliner bakım koordinasyonu | Hastaneye yatış, kurumsallaşma, bakım veren yükü | 1b | Orta–büyük | Bakım yönlendirme modelleri |
Multidisipliner bakım
Optimal AH bakımı şunları gerektirir: nöroloji/geriatri/psikiyatri, nöropsikoloji, hemşirelik, sosyal hizmet, ergoterapi ve fizyoterapi, dil ve konuşma terapisi (disfaji ve iletişim), eczacılık (ilaç azaltımı), diyetetik ve palyatif bakım.
Hastalık Modifiye Edici Tedaviler
Anti-amiloid monoklonal antikorlar — karşılaştırma
| Parametre | Aducanumab | Lekanemab (Leqembi) | Donanemab (Kisunla) |
|---|---|---|---|
| Hedef epitop | Agrege Aβ (fibril + oligomer) | Aβ protofibrilleri (çözünür, büyük oligomerler) | Piroglutamat-3 modifiye Aβ (N3pG) — yalnızca yerleşmiş plaklarda bulunur |
| Eşik çalışmalar | EMERGE (n=1.638) / ENGAGE (n=1.647) | CLARITY AD (n=1.795), 18 ay | TRAILBLAZER-ALZ 2 (n=1.736), 76 hafta |
| Birincil son nokta | CDR-SB | CDR-SB | iADRS |
| Sonuç | Çelişkili — EMERGE −0,39 (%22); ENGAGE null | CDR-SB −0,45 (%27 yavaşlama), p<0,001 | iADRS genel %22,3; düşük/orta tau %35,1; CDR-SB %28,9/%36,0 |
| Amiloid azalması | 18 ayda ~59 CL | ~55,5 CL; 18 ayda %68 amiloid negatif | ~84 CL; 18 ayda %76 temizlenmiş |
| ARIA-E | %35 | %12,6 (plasebo %1,7) | %24 (plasebo %2,1) |
| ARIA-H | %19 | %17,3 (plasebo %9,0) | %31,4 (plasebo %13,6) |
| APOE4 homozigotlarda ARIA-E | Belirgin yüksek | ~%32,6 | ~%40,6 |
| Atfedilen ölümler | — | Açık etiketli uzatmada 3 (2’si antikoagülan altında, 1’i tPA sonrası) | TB-ALZ 2’de 3 |
| Uygulama | 10 mg/kg 4 haftada bir İV | 10 mg/kg 2 haftada bir İV ×18 ay → 4 haftada bir idame; ya da SK otoenjektör | 700 mg 4 haftada bir ×3 → 1400 mg 4 haftada bir İV |
| Süre | Süresiz | Süresiz (idame) | Sonlu — amiloid temizlendiğinde kesilir (kendine özgü) |
| Düzenleyici durum (Tem. 2026) | Kasım 2024’te durduruldu | FDA tam onay (Tem. 2023); AB (2025); Japonya, Çin, BK. [D] SK başlangıç dozu 13 Tem. 2026’da onaylandı | FDA (Tem. 2024); [D] AB’de 2026’da yalnızca ε4 taşımayan ve heterozigotlar için onay; ABD/ Japonya/Çin’de ε4 kısıtı yok |
| ABD liste fiyatı | — | ~26.500 $/yıl | ~32.000 $/tipik kür |
Etki büyüklüğünün yorumu — merkezî tartışma
Asıl anlaşmazlık bu ilaçların işe yarayıp yaramadığı değildir. İşe yaradıkları miktarın önemli olup olmadığıdır.
İstatistiksel sonuç. CLARITY AD: 18 puanlık bir ölçekte 0,45 puanlık CDR-SB farkı, 18 ayda. TRAILBLAZER-ALZ 2:
144 puanlık bir ölçekte 2,92 puanlık iADRS farkı.
| Klinik olarak anlamlı olduğu yönündeki argümanlar | Anlamlı olmadığı yönündeki argümanlar |
|---|---|
| Zaman temelli yeniden çerçeveleme daha sezgisel ve tartışmasız daha dürüsttür: etki, 18 ay içinde belirli bir engellilik düzeyine ulaşmada kabaca 4–7 aylık gecikmeye karşılık gelir | Fark, önerilen MCID’lerin çoğunun altında ya da sınırındadır (HBB’de 0,5–1,0; hafif AH’de 1,0–2,0) |
| Etkiler açık etiketli uzatmalarda tedavi süresiyle artmaktadır; CLARITY AD 3 yıllık uzatması eşleştirilmiş doğal seyir kohortundan ayrışmayı sürdürdü | ARIA üzerinden işlevsel körlük bozulması (tedavi edilenlerin %12– 37’si) klinisyen ve yakın değerlendirmeli sonuçları yukarı doğru saptırabilir. Bu hiç yeterince ölçülmemiştir ve en güçlü metodolojik itirazdır |
| Yarar daha erken hastalıkta belirgin biçimde büyüktür: donanemab, düşük/orta tau’lu HBB alt grubunda iADRS üzerinden %60 yavaşlama; 75 yaş altında %48 | Donanemab alan hastaların ~%40’ı yine de ilerledi; ilaç bir yörüngeyi yavaşlatır, stabilize etmez |
| Hastalar ve bakım verenler, ölçek puanlarından çok belirli işlevsel dönüm noktalarının (araç kullanmayı bırakma, finansal yardıma ihtiyaç duyma) gecikmesine değer verir | Grup ortalaması farkları yanıt verenleri tanımlamaz; bireysel bir hastaya yarar görüp görmediğini söylemenin yolu yoktur |
| Bunlar, insanda AH’nin biyolojik seyrini değiştiren ilk ilaçlardır | Çalışma popülasyonları (biyobelirteçle doğrulanmış, tıbben stabil, iyi desteklenen, ağırlıklı beyaz, ortalama yaş ~71–73) tipik klinik hastasını temsil etmez |
ARIA — amiloidle ilişkili görüntüleme anormallikleri
Fizyopatoloji. Antikorun serebral amiloid anjiyopatideki damar Aβ’sine bağlanması perivasküler inflamasyonu, damar duvarında Fc reseptörü aracılı mikroglial aktivasyonu ve damar bütünlüğü kaybını tetikler — bu da vazojenik ödem ve efüzyon (ARIA-E) ya da mikrokanama ve yüzeyel sideroz (ARIA-H) üretir.
Sınıflandırma. ARIA-E: parankimal vazojenik ödem ve/veya sulkal efüzyon (FLAIR hiperintensitesi). ARIA-H: yeni serebral mikrokanamalar (≤10 mm; SWI/GRE) ve/veya yüzeyel sideroz. Radyolojik şiddet: hafif (<5 cm, tek odak) / orta (5–10 cm ya da çok odaklı) / ağır (>10 cm).
Zamanlama. ARIA-E ağırlıklı olarak ilk 3–6 ayda (tipik olarak 3.–7. dozlar) görülür ve olguların ~%75–80’inde asemptomatiktir. Semptomatik olduğunda: baş ağrısı, konfüzyon, baş dönmesi, görme bozukluğu, bulantı, yürüme dengesizliği; nadiren nöbet, ensefalopati ya da ölümcül kanama.
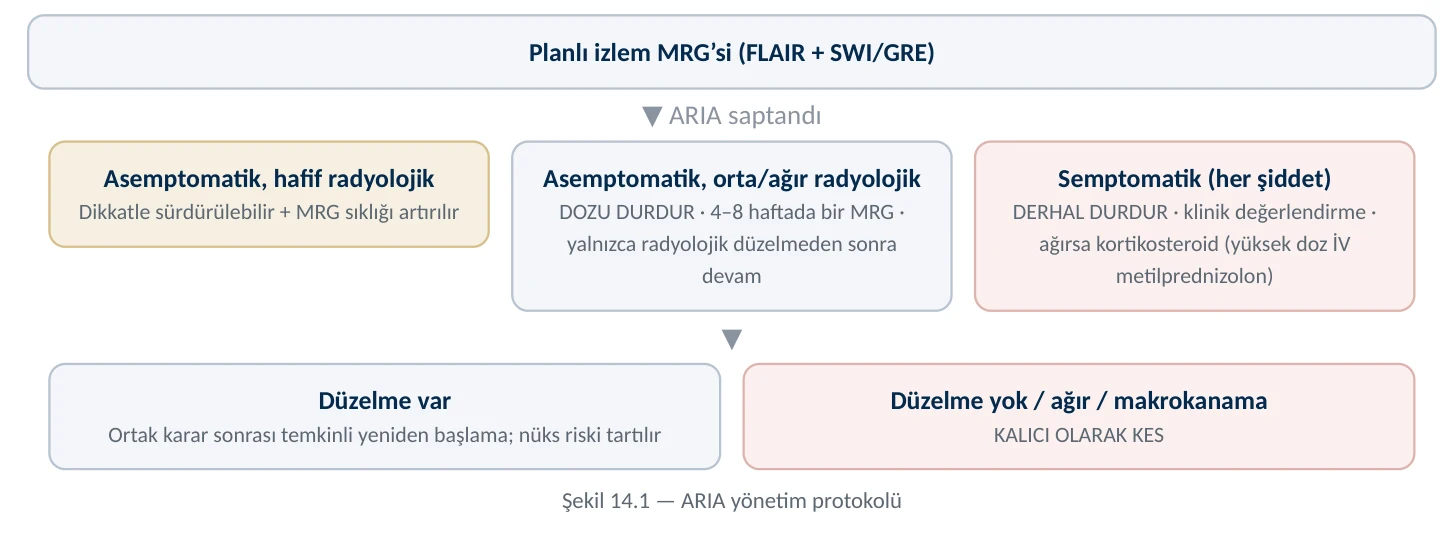
Gerçek dünya etkililiği
[D] LEADER çalışması (AAIC 2026; Eisai/Biogen destekli, hakem denetimi öncesi). ABD’de çeşitli klinik ortamlarda, ortalama 17 aylık lekanemab tedavisiyle yürütülen çok merkezli retrospektif gerçek dünya çalışması: hastaların %82,5’i klinik olarak stabil ya da iyileşmiş kaldı (%75,9 stabil — aynı hastalık evresinde; %6,6 iyileşme). Sonuçlar cinsiyet, ırk, etnik köken ve APOE genotipi boyunca tutarlıydı; ARIA dâhil güvenlik profili ABD prospektüsüyle uyumluydu.
Deri altı uygulamaya geçiş
[D] Bu bir kolaylık dipnotu değil, bakım modelinde gerçek bir değişikliktir:
- Ağustos 2025: FDA, Leqembi IQLIK otoenjektörünü idame dozu için onayladı (18 aylık İV sonrası haftada 360 mg); 6 Ekim 2025’te otoenjektör başına 375 $ ile piyasaya çıktı.
- 13 Temmuz 2026: FDA, deri altı başlangıç dozunu onayladı — haftada 500 mg, her biri ~15 saniyede uygulanan iki 250 mg enjeksiyon hâlinde. ABD lansmanı Ağustos 2026 sonu.
- Hastalar kür boyunca istedikleri noktada İV ya da SK kullanabilir ve geçiş yapabilir.
- Bir otoenjektör kabul edilebilirlik çalışmasında hastaların ve bakım verenlerin %94’ü cihazı kullanımı kolay buldu.
Stratejik önemi: infüzyon merkezi darboğazı, anti-amiloid tedavinin yaygınlaşmasını tartışmasız etkinlik tartışmalarından daha fazla sınırlıyordu. Evde uygulama + kan temelli tanı + birinci basamakta tanı doğruluğu birlikte, 18 ay önce var olmayan merkezsizleşmiş bir AH tedavi yolağı tanımlar. Açık soru şudur: MRG izlem kapasitesi yeni darboğaz mı olacak?
Anti-tau tedaviler
| Ajan | Sınıf | Hedef | Temel sonuç |
|---|---|---|---|
| Diranersen (BIIB080) | Antisens oligonükleotid, intratekal | MAPT mRNA → toplam tau üretimini azaltır | [D] Faz 2 CELIA birincil doz–yanıt son noktasını kaçırdı. BOS total tau tüm dozlarda %50–65 azaldı; tau PET geriledi. Önceden belirlenmiş analizler tüm dozlarda klinik gerilemede yavaşlama gösterdi — ancak en güçlü klinik sinyal, biyobelirteç azalmasının en az olduğu en düşük dozdaydı. Faz 3’e geçiyor |
| Bepranemab (UCB0107) | mAb, orta bölge tau | Hücre dışı tau; yayılımı bloke eder | Faz 2 TOGETHER birincil son noktayı kaçırdı (80. haftada CDR- SB). Tau birikimi plaseboya kıyasla %33–58 azaldı. İkincil son noktada anlamlı ADAS-Cog yararı. Alt grup (düşük tau + APOE4 taşımayan): tau birikiminde %63–67 yavaşlama |
| Etalanetug (E2814) | mAb, mikrotübül bağlanma bölgesi | Tau tohumları; yayılımı bloke eder | DIAN-TU’da (lekanemab zemininde) Faz 2/3 ve sporadik erken AH’de Faz 2. Tamamlanma 2028 bekleniyor |
| Semorinemab, tilavonemab, zagotenemab, gosuranemab | N-terminal tau mAb’leri | Hücre dışı N-terminal tau | Hepsi başarısız. N-terminal epitop yanlış hedef gibi görünüyor |
| AADvac1 | Aktif tau aşısı | Yanlış katlanmış tau | Faz 2 (ADAMANT): immünojenik; klinik yarar yok |
| O-GlcNAcase inhibitörleri | Küçük molekül | Tau O- GlcNAsilasyonunu artırarak fosforilasyon/ agregasyonu azaltır | Faz 2; karışık |
CELIA sonucu — neyi gösterir, neyi göstermez
[D] CELIA’nın kurduğu. İnsanda tau hedefli bir ajanın (a) sağlam, doza bağımlı hedef etkileşimi (BOS total tau’da
%50–65 azalma ve tau PET’te gerileme) ve (b) klinik gerilemede yavaşlama sinyali üretebildiğini gösteren ilk randomize çalışmadır.
[D] CELIA’nın kurmadığı. Birincil son noktasını kaçırmıştır — CDR-SB değişimi için doz–yanıt ilişkisi yoktu.
Yorum açısından daha kötüsü, ilişki ters yönlüydü: yüksek dozlarda daha fazla tau azalması, en düşük dozda daha güçlü klinik sinyal.
Değerlendirme: bu bugüne kadarki en önemli tau sonucudur ve aynı anda en kafa karıştırıcısıdır. Faz 3’ü haklı çıkarır; güveni haklı çıkarmaz. Tam veri setinin bağımsız ve hakem denetiminden geçmiş yayımı zorunludur. GRADE
— tau azaltımının klinik yararı: ⊕⊕◯◯.
Kombinasyon tedavisi — beliren uzlaşı
Mekanistik argüman artık geniş kabul görüyor: AH çok etmenlidir; tek hedefli monoterapi bir platoya ulaşacaktır. Onkoloji benzetmesi (tek ajanlar → kombinasyon rejimleri → kalıcı kontrol) sürekli anılıyor: mevcut anti-amiloid ilaçlar gerilemenin kabaca %30’unu ele alıyor, kalan %70 için başka yolakları hedefleyen tedaviler gerekiyor.
| Kombinasyon | Gerekçe | Durum |
|---|---|---|
| Anti-amiloid + anti-tau | Kaskadın ardışık bloke edilmesi | DIAN-TU (lekanemab + E2814); sporadik AH’de Faz 2 |
| Anti-amiloid + anti-inflamatuvar | Kalan nöroinflamatuvar sürücüyü ele almak | Tasarım aşamasında |
| Anti-amiloid + metabolik | Hipometabolizmayı ele almak | evoke başarısızlığıyla sınırlanmış |
| Anti-amiloid indüksiyon → idame | Derin temizlik, ardından asgari maruziyet | Donanemab’ın sonlu süre paradigması; trontinemab |
| ADAD’de korunma kombinasyonu | Öngörülebilir başlangıçlı bir popülasyonda çok yolaklı yaklaşım | DIAN-TU platformu |
Engeller bilimsel olduğu kadar yapısaldır: kombinasyon çalışmaları şirketler arası işbirliği, geniş örneklemli karmaşık faktöriyel tasarımlar, kombinasyon onayı için belirsiz düzenleyici yollar ve iki pahalı biyolojiği üst üste bindiren fiyatlandırma modelleri gerektirir. Platform çalışmaları (DIAN-TU ve önerilen uyarlamalı platformlar) en uygulanabilir yoldur.
Maliyet etkinliği
| Kalem | Ayrıntı |
|---|---|
| İlaç edinim maliyeti | Lekanemab ~26.500 $/yıl; donanemab ~32.000 $/kür; SK otoenjektör 375 $/doz |
| Yan maliyetler | Amiloid PET ya da BOS (1.000–7.000 $); APOE genotipleme; yılda 4+ izlem MRG’si (her biri 1.000–3.000 $); infüzyon uygulaması; uzman muayeneleri |
| Hasta başına toplam yıllık maliyet tahmini | İzlem dâhil ~50.000–90.000 $ (çoğu ABD analizinde) |
| ICER değerlendirmesi | Fiyatların çoğu varsayım altında geleneksel maliyet-etkinlik eşiklerini (100–150 bin $/KAYY) aştığı sonucuna varıldı |
| Bütçe etkisi | ABD’de uygun hastaların yalnızca %10–15’i tedavi edilse bile yıllık harcama, Medicare’deki en büyük ilaç kategorileriyle yarışırdı |
| Eşitlik sonuçları | İnfüzyon merkezleri, MRG kapasitesi, PET erişimi ve demans uzmanları kentsel akademik merkezlerde yoğunlaşmıştır. Kırsal, düşük–orta gelirli ülke ve yetersiz kaynaklı popülasyonlar yapısal olarak dışlanmıştır. SK formülasyon ve kan temelli tanı bunu kısmen hafifletir ama MRG izlem gerekliliğini çözmez |
Gelişmekte Olan Tedaviler
Tedavi hattına genel bakış
| Gösterge | 2026 | 2016 (karşılaştırma) |
|---|---|---|
| Aktif klinik çalışma | 192 | ~142 |
| Farklı ajan sayısı | 158 | 93 |
| Faz 3 | 54 çalışma / 36 ilaç | — |
| Faz 2 | 89 çalışma / 84 ilaç | — |
| Faz 1 | 49 çalışma / 45 ilaç | — |
| Son bir yılda başlayan yeni çalışma | 59 | — |
| Yeniden konumlandırılmış ajanlar | 56 (ilaçların %35’i) | — |
| Amiloid ve tau dışı yolakları hedefleyen çalışmalar | %75 | — |
| Amiloid hedefli pay | ~%20 | %33 |
| Tau hedefli pay | ~%20 | %6 |
| İnflamasyon/immün hedefli pay | ~%20 | %6 |
Yapısal mesaj açıktır: alan, amiloid monoterapisinden çok mekanizmalı, kombinasyon odaklı ve biyobelirteçle bütünleşik bir modele doğru çeşitlenmiştir. [D] 2026 içinde 29 Faz 2 çalışmasının sonuç açıklaması planlanmaktadır.
Yeni kuşak anti-amiloid: KBB-geçirgen antikorlar
[D] Trontinemab (Roche) bu sınıftaki en önemli ajandır ve tartışmasız tüm tedavi hattındaki en umut verici varlıktır.
Tasarım. 2+1 bispesifik “Brainshuttle” antikoru: iki anti-Aβ bağlanma kolu artı beyin endotelindeki transferrin reseptörü 1’i (TfR1) hedefleyen tek değerlikli bir kol; reseptör aracılı transsitozdan yararlanarak
KBB’yi geçer. Tek değerlikli TfR1 bağlanması bilinçlidir — iki değerlikli bağlanma reseptör çapraz bağlanmasına, lizozomal yıkıma ve retikülosit toksisitesine yol açar. Bu, geleneksel bir antikor olarak başarısız olan gantenerumab’ın aynı anti-Aβ farmakoforunun, artık verimli biçimde taşınan yeniden mühendislenmiş hâlidir.
[D] Faz 3 programı: TRONTIER 1 ve 2 — erken semptomatik AH, 2025’te başladı. PrevenTRON — AAIC 2026’da (Londra) duyuruldu: yüksek plazma p-tau217 ile seçilmiş 1.600 bilişsel olarak sağlam katılımcı, birincil son nokta klinik ilerlemeye kadar geçen süre. PrevenTRON iki açıdan dikkat çekicidir: PET ya da BOS yerine kan biyobelirtecini birincil dâhil etme ölçütü olarak kullanan ilk büyük çalışmalardan biridir ve amiloid hipotezinin azami yarar öngördüğü preklinik evreyi hedefler. Başarılı olursa, AH’nin yavaşlatılmak yerine önlenip önlenemeyeceğinin bugüne dek en güçlü testi olacaktır.
Diğer yeni kuşak ajanlar: Remternetug (Lilly; donanemab ardılı, N3pG-Aβ hedefli, deri altı, daha hızlı/derin temizlik; Faz 3 TRAILRUNNER programı, preklinik AH çalışması dâhil). ALZ-801/valiltramiprosat (oral küçük molekül Aβ oligomer inhibitörü; APOE4 homozigotlarında APOLLOE4 Faz 3 karışık/negatif birincil sonuçlarla okundu; yorumu tartışmalı). Aβ aşıları (ACI-24.060, UB-311, ALZ-101) — düşük maliyet, infüzyon altyapısı gerektirmemesi ve kalıcı antikor titreleri nedeniyle potansiyel olarak düşük–orta gelirli ülkeler için tek uygulanabilir yaklaşım; risk, AN1792 meningoensefalit deneyiminin dayattığı T-hücre yanıtından kaçınan B-hücre kısıtlı epitop tasarımı gerekliliğidir.
Gen tedavisi
| Yaklaşım | Ajan | Mekanizma | Durum ve değerlendirme |
|---|---|---|---|
| APOE2 aktarımı | LX1001 (AAVrh.10- hAPOE2) | İntrasisternal AAV ile APOE2 aktarımı; APOE4/4 beynini E2/E4 profiline çevirmek | Faz 1/2 tamamlandı (n=15). [D] Güvenli ve iyi tolere edildi; ARIA yok; tüm katılımcılarda doza ve zamana bağlı BOS APOE2 ifadesi; 13 değerlendirilebilir hastanın 9’unda BOS t-tau ve p- tau181 azaldı. Klinik etkinlik kanıtı yok. Oxford 4; GRADE ⊕◯◯◯ |
| APOE2-Christchurch | LX1021 | Koruyucu R136S varyantını taşıyan ApoE2 | Preklinik; Kolombiya dirençlilik olgusunu doğrudan kullanır |
| NGF aktarımı | CERE-110/AAV2- NGF | Bazal ön beyin kolinerjik nöronlarına trofik destek | Faz 2 başarısız. Otopsi yetersiz NGF dağılımını gösterdi — bir taşıma başarısızlığı, hedef başarısızlığı olmayabilir |
| BDNF aktarımı | AAV2-BDNF | Entorinal korteks/hipokampusa trofik destek | Faz 1; primatlarda güçlü preklinik gerekçe |
CRISPR ve genom düzenleme
En açık hedef APOE4 → APOE3/APOE2 baz düzenlemesidir (iki nükleotidlik bir değişiklik). Ayrıca ADAD mutasyonlarının alele özgü düzenlenmesi ve BACE1’in diğer işlevlerini inhibe etmeden Aβ’yi azaltmak için APP’nin β-sekretaz bölgesinden düzenlenmesi de makuldür. CRISPRi/CRISPRa (epigenom düzenleme) geri döndürülebilir olması nedeniyle çekicidir.
Engeller: 1,4 kg’lık bir organda yeterli sayıda nöron ve gliaya somatik taşıma; bölünmeyen postmitotik hücrelerde seyreltmeyle onarım imkânı olmadan hedef dışı düzenleme; Cas proteinlerine immün yanıt; geri döndürülemezlik.
Değerlendirme: AH için insan CRISPR çalışması yoktur. Gerçekçi ilk insan uygulaması 2030 sonrasıdır ve en olası olarak APOE4 homozigotlarında ya da ADAD taşıyıcılarında olacaktır.
RNA terapötikleri
Bu, AH’deki en inandırıcı yakın vadeli “yeni modalitedir” — başlıca nedeni diranersen’in MSS’de ASO taşımasının ve hedef etkileşiminin işlediğini göstermiş olmasıdır.
Avantajlar: yüksek hedef özgüllüğü; diziden akılcı tasarım; intratekal uygulamayla geniş MSS dağılımı; geri döndürülebilirlik (gen tedavisinin aksine — kronik bir hastalık için önemli bir güvenlik avantajı); yerleşik düzenleyici emsal (nusinersen, tofersen).
Kısıtlar: intratekal uygulama invazivdir ve tekrarlayan işlem gerektirir; omurilik ve periventriküler bölgelere kıyasla derin kortikal gri maddeye dağılım zayıftır; ve — CELIA’nın gösterdiği gibi — hedef etkileşimi temiz bir klinik doz–yanıt garantisi vermez.
Kök hücre ve rejeneratif tedaviler
| Yaklaşım | Gerekçe | Klinik durum | Dürüst değerlendirme |
|---|---|---|---|
| Mezenkimal kök/stromal hücreler (MSC) | Parakrin: anti-inflamatuvar sitokinler, trofik faktörler, eksozom salınımı. Hücre değişimi değildir — MSC’ler nörona dönüşmez | Faz 1/2a tamamlandı | Güvenli; ikna edici etkinlik yok. Küçük örneklem, açık etiketli ya da yetersiz güçlü, heterojen ürünler. Mekanizma immünomodülasyondur ve immünomodülasyon AH’de defalarca başarısız olmuştur |
| Nöral kök/öncü hücreler | Kaybolan nöronların yerini almak | Preklinik; çok sınırlı Faz 1 | AH’de hücre değişimi tutarlı bir strateji değildir — aşağıya bakınız |
| iPSC türevi mikroglia değişimi | İşlev bozuk mikrogliayı TREM2 ya da APOE düzeltilmiş hücrelerle değiştirmek | Preklinik | Nöron değişiminden çok daha makul — mikroglia değiştirilebilir, göçebe ve işlevleri devreye özgü değil yaygındır |
| Eksozomlar / hücre dışı veziküller | Hücresiz miRNA ve protein yükü taşınması; KBB’yi geçebilir | Preklinik; erken Faz 1 | Çekici bir taşıma platformu; içerik standardizasyonu ve potens testleri çözülmemiştir |
GRADE — AH’de kök hücre tedavisinin klinik etkinliği: ⊕◯◯◯. Hastalar denetimsiz kök hücre tedavilerine para ödememeleri konusunda etkin biçimde bilgilendirilmelidir.
İmmünoterapi ve mikroglial modülasyon
| Hedef | Ajanlar | Gerekçe | Durum |
|---|---|---|---|
| TREM2 agonizmi | AL002, oral küçük moleküller | Mikrogliayı üretken DAM durumuna itmek | AL002 Faz 2 INVOKE-2 son noktalarını karşılamadı; oral TREM2 agonistleri Faz 1’de |
| NLRP3 inflamazom inhibisyonu | Çeşitli küçük moleküller | IL-1β olgunlaşmasını ve ASC-speck aracılı Aβ tohumlanmasını bloke etmek | Preklinik/Faz 1 |
| Kompleman (C1q/C3) inhibisyonu | ANX005/ANX007 | Kompleman aracılı sinaps kaybını önlemek | Faz 2 (ağırlıklı başka endikasyonlarda) |
| TNF-α inhibisyonu | XPro1595 (çözünür-TNF seçici); perispinal etanersept (doğrulanmamış) | Nöroinflamasyonu azaltmak | XPro1595 Faz 2; perispinal etanerseptin inandırıcı kontrollü kanıtı yoktur |
| Aktif Aβ/tau aşıları | ACI-24.060, UB-311, AADvac1, ACI-35.030 | Kalıcı, düşük maliyetli bağışıklık | Faz 1/2 |
| IVIG | Gammagard | Doğal anti-Aβ antikorları | Faz 3 başarısız |
Anti-inflamatuvar alanın bugüne kadarki dersi: geniş immünosüpresyon başarısızdır (NSAİİ/ADAPT, prednizon, IVIG); periferik anti-inflamatuvar etki başarısızdır (semaglutid/evoke); ve ölçekli test edilen tek inandırıcı hücre-durumu modülatörü (AL002) de başarısızdır. Geriye kalan hipotez — kesin, beyne geçen, mikroglial duruma özgü modülasyonun doğru hastalık evresinde uygulanması — çürütülmemiş ama kanıtlanmamıştır. İnflamasyon artık tedavi hattının ~%20’sini oluşturuyor; önümüzdeki üç yıl bunu düzgün biçimde test edecek.
Protein yıkım teknolojileri
PROTAC’lar bir E3 ligazı (cereblon, VHL) hedefe çeken çift işlevli moleküllerdir → ubikitinasyon → proteazomal yıkım. Katalitiktirler ve sürekli hedef işgali gerektirmezler. Tau-PROTAC’lar nöronlarda ve tauopati farelerinde tau’yu yıkmaktadır (preklinik). Moleküler tutkallar daha küçük ve KBB özellikleri daha iyidir. ATTEC/
AUTAC’lar otofaji bağlayıcı bileşiklerdir ve proteazomun işleyemediği büyük agregatları (agrege tau ve Aβ fibrilleri) yıkabilmeleri nedeniyle kilit avantaja sahiptir.
Değerlendirme: proteinopatiye kavramsal olarak en zarif yaklaşım. Engel tümüyle farmakolojiktir: ~800–1.100
Da’lık çift işlevli bir molekülü yeterli konsantrasyonda KBB’den geçirmek. Bu nedenle moleküler tutkallar ve
ATTEC’ler yakın vadede daha olası kazananlardır. AH’de ilk insan çalışmaları makul olarak 2028–2032.
İlaç taşıma ve KBB geçişi
| Yaklaşım | Mekanizma | Durum ve değerlendirme |
|---|---|---|
| Reseptör aracılı transsitoz | TfR1 (Brainshuttle), insülin reseptörü, CD98hc, LRP1 | [D] Klinik olarak doğrulanmıştır (trontinemab). Şimdiye dek kazanan yaklaşım. Enzimlere, ASO’lara ve gen tedavisi kapsidlerine de uygulanıyor |
| Odaklanmış ultrason + mikrobaloncuk | Geçici, geri döndürülebilir, hedefe yönelik KBB açılması | Faz 1/2 tamamlandı; güvenli ve tekrarlanabilir; aducanumab ile birlikte mütevazı amiloid azalması (Rezai ve ark., NEJM 2024). Gerçek ve güvenli; ama her seans MRG rehberliğinde işlem gerektirir — ölçeklenebilirlik ve maliyet sınırdır |
| İntranazal taşıma | Olfaktör ve trigeminal sinir yolları KBB’yi baypas eder | İnsülin (SNIFF — negatif, cihaz sorunları), eksozomlar, peptidler. Çekici; ulaşan doz fraksiyonu küçük ve değişken |
| Nanotıp | Lipozomlar, polimerik nanopartiküller, altın nanopartiküller | Yoğun preklinik, Faz 2+’da neredeyse hiçbir şey. Buradaki preklinikten kliniğe çeviri başarısızlık oranı tama yakındır; yayımlanan nanopartikül sonuçlarına güçlü şüpheyle yaklaşın |
| Glimfatik güçlendirme | Endojen temizliği artırmak (uyku optimizasyonu, AQP4 modülasyonu, egzersiz) | Preklinik/erken klinik. Yeterince araştırılmamış ve ucuz; daha fazla ilgiyi hak ediyor |
Nöromodülasyon
| Yöntem | Mekanizma | Kanıt ve değerlendirme |
|---|---|---|
| Derin beyin uyarımı — forniks | Bellek devresinin uyarılması | ADvance Faz 2 (n=42): birincil son nokta karşılanmadı. Önceden belirlenmiş alt grup: ≥65 yaşta olası yarar, <65 yaşta olası zarar. Yaş etkileşimi açıklanamamıştır ve şans olabilir. GRADE ⊕◯◯◯ |
| rTMS | Kortikal uyarılabilirlik modülasyonu | Çok sayıda küçük RKÇ; NeuroAD (rTMS + bilişsel eğitim) FDA de novo onayı aldı. Meta-analizler küçük–orta bilişsel etki düşündürüyor. Heterojen protokoller, küçük örneklemler, yüksek yayın yanlılığı riski. GRADE ⊕⊕◯◯ |
| tDCS | Eşik altı kortikal polarizasyon | Çok küçük ve tutarsız etkiler; düşük maliyet ve güvenlik başlıca çekiciliği. GRADE ⊕◯◯◯ |
| 40 Hz gama duyusal uyarım (GENUS) | Işık/ses ile gama salınımlarının uyumlandırılması → mikroglial aktivasyon, amiloid azalması (farede çarpıcı) | Faz 2 (OVERTURE) tüm beyin atrofisinde azalma ve işlevsel yarar bildirdi; Faz 3 HOPE sürüyor. En ilginç cihaz yaklaşımı. Non-invaziv, ev temelli, ucuz. Ancak fareden insana çeviri belirsiz ve bağımsız replikasyon sınırlı. GRADE ⊕⊕◯◯ |
| Fotobiyomodülasyon (yakın kızılötesi) | Sitokrom c oksidaz aktivasyonu | Küçük açık etiketli ve pilot çalışmalar. Mekanistik olarak makul; kanıt zayıf, ticari olarak aşırı pazarlanıyor. GRADE ⊕◯◯◯ |
[D] evoke/evoke+ sonucu — tam analiz
Tasarım. İki Faz 3, randomize, çift kör, plasebo kontrollü çalışma; günde bir kez oral semaglutid 14 mg (esnek doz); amiloidle doğrulanmış HBB ya da hafif AH demansı olan 55–85 yaş arası 3.808 katılımcı. evoke+ ayrıca belirgin küçük damar patolojisi olan katılımcıların dâhil edilmesine izin verdi. Kayıt küreseldi (Avrupa 1.986; Kuzey
Amerika 707; Asya 602; Latin Amerika 303; diğer 208); bölgeye göre %51,4–70,5 APOE4 taşıyıcısı. İki yıllık ana tedavi fazı, 156 haftalık izlem.
- Biyobelirteç hareketi ile klinik sonuç arasındaki en temiz ayrışmadır. Semaglutid BOS tau türlerini, nöroinflamatuvar belirteçleri, sinaptik belirteçleri ve sistemik inflamasyonu iyileştirdi — ve klinik olarak hiçbir şey üretmedi. Bu, biyobelirteç iyileşmesinin klinik yararı öngördüğü varsayımına doğrudan ve yeterli güçte bir yanıttır ve savunması esasen biyobelirteçlere dayanan her ajan için coşkuyu ölçülü kılmalıdır. Aynı zamanda CELIA’nın yorumu için de bir uyarı bayrağıdır.
- Periferik inflamasyon hipotezini belirgin biçimde sınırlar. Periferik inflamasyonu azaltmak MSS hastalık seyrini değiştirmeye yetmeyebilir — bu, alanın dikkatini beyne geçen, hücre tipine özgü anti-inflamatuvar yaklaşımlara kaydırmaktadır.
- Metabolik/“tip 3 diyabet” hipotezini bir tedavi stratejisi olarak sınırlar — mekanistik bir açıklama olarak değil ve daha erken müdahale ya da diyabetik alt popülasyonlar için zorunlu olarak değil.
- Büyük, küresel, iyi tasarlanmış ve açıktı — 3.808 katılımcıyla bu, güç yetersizliğinden kaçırılmış bir sonuç değildir.
Kurmadığı şeyler: GLP-1 agonistlerinin korunmada rolü olmadığı (evoke semptomatik hastaları aldı); enjektabl ya da beyne geçen GLP-1 ajanlarının aynı davranacağı; ya da metabolik sağlığın demans riski açısından önemsiz olduğu (epidemiyoloji etkilenmemiştir).
Yeniden konumlandırılan ajanlar
[D] Geliştirme hattındaki ilaçların %35’i (56 ajan) yeniden konumlandırılmıştır. Gerekçe güçlüdür — bilinen güvenlik, daha hızlı geliştirme, düşük maliyet — ama AH’deki sicil kötüdür (NSAİİ’ler, statinler, hormon replasman tedavisi, pioglitazon, IVIG, semaglutid). Öne çıkan güncel adaylar: rapamisin/sirolimus (mTOR inhibisyonu → otofaji indüksiyonu; en güçlü gerobilim adayı), levetirasetam (AGB101) (HBB’de subklinik hipereksitabiliteyi baskılamak), montelukast, dasatinib + kuersetin (senolitik; SToMP-AD), valasiklovir (HSV-1 reaktivasyon hipotezini test eden VALAD Faz 2), bumetanid (APOE4 transkriptomik imzasının tersine çevrilmesiyle hesaplamalı olarak belirlendi) ve düşük doz efavirenz (CYP46A1 aktivasyonu → kolesterol döngüsü).
Yaşam Tarzı ve Korunma
Bu, derlemenin kanıt güveni en yüksek ve popülasyon etkisi en büyük bölümüdür.
US POINTER — belirleyici çalışma
[D] Baker LD, Espeland MA, Whitmer RA ve ark. JAMA. 2025;334(8):681–691.
Tasarım. Faz 3, tek kör, 5 merkezli, 2 yıllık RKÇ; n=2.111; Mayıs 2019 – Mart 2023 arasında kaydedildi, son izlem
Mayıs 2025. Katılımcılar 60–79 yaş; hareketsiz yaşam tarzı, yetersiz beslenme ve en az iki ek risk ölçütü (bellek bozukluğu aile öyküsü, kardiyometabolik risk, etnik köken, ileri yaş, cinsiyet). 1:1 randomizasyon:
- Yapılandırılmış kol (n=1.056): sık akran-takım toplantıları, reçeteli düzenli egzersiz, MIND diyeti, bilişsel eğitim, sosyal/bilişsel meydan okuma, aylık kan basıncı takibi.
- Kendi kendine yönetilen kol (n=1.055): daha az akran toplantısı, genel sağlık eğitimi, katılımcının kendi yönettiği yaşam tarzı değişikliği.
Sonuçlar. Her iki grup da iki yılda küresel bilişsel bileşikte iyileşti. Yapılandırılmış müdahale anlamlı biçimde daha büyük iyileşme üretti ve bilişi beklenen yaşa bağlı gerilemeye karşı korudu. [D] Yararlar yaş, cinsiyet, etnik köken, kardiyovasküler sağlık durumu ve APOE ε4 genotipi boyunca tutarlıydı.
GRADE — çok bileşenli müdahalenin bilişi iyileştirmesi: ⊕⊕⊕◯. Demans insidansını azaltması: ⊕⊕◯◯.
[D] AAIC 2026’da POINTER modelinin küresel uyarlaması ve genişlemesi bildirildi (WW-FINGERS ağı; artık 60’tan fazla ülkeyi kapsıyor).
Beslenme örüntüleri
| Diyet | Bileşim | Kanıt kalitesi ve etki | Değerlendirme |
|---|---|---|---|
| Akdeniz | Zeytinyağı, balık, sebze, baklagil, kuruyemiş, tam tahıl, ölçülü şarap; düşük kırmızı et | Büyük kohortlar; PREDIMED RKÇ (birincil son nokta KVH; bilişsel alt çalışmalar olumlu). Kohortlarda AH için RR ~0,6–0,8 | En iyi desteklenen beslenme örüntüsü. Kardiyovasküler, metabolik ve bilişsel sonuçlara aynı anda yarar sağlar. GRADE ⊕⊕⊕◯ |
| MIND | 10 beyin dostu grup (yeşil yapraklılar, meyveler, kuruyemiş, zeytinyağı, tam tahıl, balık, kümes hayvanı, baklagil) + sınırlanacak 5 grup | Rush kohortlarında yüksek uyumda RR ~0,47. Ancak MIND RKÇ’si (NEJM 2023, n=604, 3 yıl) birincil bilişsel son nokta için NEGATİFTİ — her iki kol da iyileşti; kontrol kolu da kalori kısıtlaması ve diyet kalitesi iyileştirmesi aldı | RKÇ’nin null sonucu önemlidir ve yeterince aktarılmamaktadır. Kontrol kolu gerçek bir kontrol değildi. Önermek makuldür; abartmayın. GRADE ⊕⊕◯◯ |
| DASH | Düşük sodyum, yüksek meyve/ sebze, az yağlı süt ürünleri | Kohort + kan basıncı RKÇ’leri | Kan basıncını düşürür → dolaylı bilişsel yarar. Hipertansiyonda zaten önerilir |
| Ketojenik / MCT | Çok düşük karbonhidrat; alternatif yakıt olarak keton cisimleri | Küçük RKÇ’ler; mütevazı bilişsel sinyaller, APOE4 taşımayanlarda daha güçlü | Mekanistik olarak tutarlı (bozulmuş glukoz metabolizmasını baypas eder); uyum zayıf; lipid etkileri izlenmeli. GRADE ⊕⊕◯◯ |
| Batı tipi diyet | Yüksek doymuş yağ, rafine karbonhidrat, ultra işlenmiş gıda | Kohort | Riski artırır; ultra işlenmiş gıda tüketimi daha hızlı bilişsel gerilemeyle ilişkilidir. Kaçının |
| Takviyeler — E, C vitamini, selenyum, ginkgo, omega-3, B vitaminleri, kurkumin, resveratrol | — | Çok sayıda RKÇ: tutarlı biçimde negatif (GEM, PREADVISE, ADCS çalışmaları). B vitaminleri yalnızca hiperhomosisteinemide yardımcı olabilir (VITACOG) | AH korunması için takviye önermeyin. Kanıt negatif, pazarlama agresiftir |
Pratik sentez: bütünsel bir yaklaşımın parçası olarak Akdeniz ya da MIND beslenme örüntüsünü önerin. İzole takviye önermeyin. Kanıt beslenme örüntülerini destekler, tekil besinleri değil.
Egzersiz
Öneri: haftada ≥150 dakika orta şiddette aerobik aktivite, haftada ≥2 kez direnç antrenmanı ve denge çalışması.
Mekanizmalar: BDNF ve IGF-1 artışı; hipokampal nörogenez ve hacim artışı (Erickson ve ark. yaşlı erişkinlerde aerobik antrenmanla ~%2 hipokampal hacim artışı gösterdi); serebral perfüzyon ve KBB bütünlüğünün iyileşmesi; sistemik inflamasyonun azalması; insülin duyarlılığının ve uyku kalitesinin iyileşmesi; olasılıkla glimfatik temizliğin artması.
Uyku
- 7–8 saati hedefleyin; hem <6 hem >9 saat yüksek riskle ilişkilidir.
- Obstrüktif uyku apnesini tarayın ve tedavi edin — yaygın, az tanı konan, tedavi edilebilir ve amiloid yüküyle ilişkili.
- Tutarlı uyku–uyanıklık zamanlaması; sabah parlak ışık maruziyeti.
- Benzodiazepin, Z-ilaçları ve antikolinerjik sedatiflerden kaçının — her biri bağımsız olarak bilişsel zararla ilişkilidir.
- Yavaş dalga uykusunun güçlendirilmesi (akustik uyarım, yeni farmakoloji) araştırılmaktadır.
Bilişsel ve sosyal katılım
- Eğitim ve mesleki karmaşıklık bilişsel rezerv inşa eder; patolojiyi azaltmadan klinik ifadeyi geciktirmesiyle ilişkisi sağlamdır.
- İki dillilik birkaç kohortta semptom başlangıcında ~4–5 yıllık gecikmeyle ilişkilidir (hepsi replike olmamıştır).
- Bilişsel eğitim: ACTIVE çalışması 10. yılda eğitilen yeteneklerde kalıcı etkiler gösterdi; işlem hızı kolunda ikincil analizde demans riskinde azalma bulundu — ilgi çekici ama izole bir bulgu. Uzak transfer zayıftır.
- Yeni, çaba gerektiren ve sosyal olarak gömülü etkinlikler tekrarlayıcı alıştırmalardan daha yararlı görünmektedir — daha fazla sudoku değil, bir dil ya da enstrüman öğrenmek.
Risk faktörü değişimi — pratik hedefler
| Hedef | Amaç | Kanıt |
|---|---|---|
| Kan basıncı | Orta yaştan itibaren SKB <130 mmHg | SPRINT-MIND — farmakolojik korunma için en iyi RKÇ kanıtı |
| LDL kolesterol | Kardiyovasküler kılavuzlara göre | Lancet Komisyonu 2024 (yeni faktör, PAF %7) |
| HbA1c | Bireyselleştirilmiş; hipoglisemiden kaçının (bağımsız olarak bilişe zarar verir) | Kohort |
| BKİ | Orta yaşta normal aralık; geç yaşamda kilo verdirmeye çalışmayın | Kohort (geç yaşamdaki “obezite paradoksu” büyük ölçüde ters nedenselliktir) |
| Sigara | Her yaşta bırakma | Kohort; risk yıllar içinde normale döner |
| Alkol | Haftada ≤21 ünite; az daha iyidir | Mendel randomizasyon çalışmaları koruyucu doz desteklemez |
| İşitme | Odyometri ve düzeltme | ACHIEVE (yüksek riskli alt grup) |
| Görme | Katarakt cerrahisi, refraksiyon düzeltmesi | Lancet Komisyonu 2024 (yeni faktör) |
| Depresyon | Etkin tedavi | Kohort |
| Antikolinerjik yük | İlaç azaltımı | Doza bağımlı demans ilişkisi için güçlü kohort kanıtı |
Korunma çalışmaları — güncel manzara
| Çalışma | Popülasyon | Müdahale | Birincil son nokta | Durum |
|---|---|---|---|---|
| AHEAD 3-45 | Bilişsel olarak sağlam; ara (A3) ya da yüksek (A45) amiloid | Lekanemab | Bilişsel bileşik (PACC5) / amiloid değişimi | Kayıt tamamlandı; sonuç ~2028 |
| TRAILBLAZER-ALZ 3 | Bilişsel olarak sağlam/çok erken; telefonla TICS-m taraması + plazma biyobelirteci ile zenginleştirilmiş | Donanemab | Klinik ilerlemeye kadar geçen süre | Kayıt tamamlandı; [D] 2026’da sonuç verebilir |
| [D] PrevenTRON | Yüksek plazma p-tau217 ile seçilmiş 1.600 bilişsel olarak sağlam kişi | Trontinemab | Klinik ilerlemeye kadar geçen süre | AAIC 2026’da duyuruldu |
| TRAILRUNNER-ALZ 3 | Preklinik AH | Remternetug (SK) | Klinik ilerleme | Kayıt sürüyor |
| DIAN-TU | ADAD mutasyon taşıyıcıları (asemptomatik ve semptomatik) | Lekanemab, etalanetug | Bilişsel/biyobelirteç | Sürüyor; ~2028 |
| US POINTER uzatması / WW- FINGERS | Risk altındaki yaşlılar, 60+ ülke | Çok bileşenli yaşam tarzı | Biliş; uzun vadede demans insidansı | [D] Küresel olarak genişliyor |
Hassas Tıp
Biyobelirteç güdümlü tedavi
Mevcut model zaten kısmen hassas tıptır:
- Tanısal doğrulama — plazma p-tau217 (çift eşik) → BOS/PET doğrulaması → yalnızca biyobelirteç pozitif hastaların tedavisi. Bu, daha eski çalışmaları mahveden %25–30’luk klinik yanlış tanı oranını ortadan kaldırmıştır.
- Evreye dayalı seçim — TRAILBLAZER-ALZ 2’de tau PET katmanlaması, düşük/orta tau yükünün belirgin biçimde daha büyük yararı öngördüğünü gösterdi (%35,1’e %22,3 iADRS yavaşlaması). Klinik çıkarım: tau evrelemesi kimin anti-amiloid tedavi alacağını bilgilendirmelidir ve erken olan daha iyidir.
- Güvenlik katmanlaması — APOE genotipi ve bazal MRG’deki mikrokanama/sideroz yükü ARIA riskini ve AB’de uygunluğu belirler.
- Tedavi izlemi — amiloid PET Centiloid düşüşü (donanemab kesme kararını yönlendirir), yanıt belirteci olarak plazma p-tau217, ARIA izlemi için MRG.
- Kesme kuralları — donanemab’ın sonlu süre paradigması, alanın ilk biyobelirteç tetikli durdurma kuralıdır.
Genotip güdümlü tedavi
| Genotip | Güncel klinik çıkarım |
|---|---|
| APOE ε4/ε4 | En yüksek ARIA riski (ARIA-E ~%32–45). AB’de donanemab dışlaması. Tedavi edildiği yerlerde yoğunlaştırılmış MRG izlemi. APOE hedefli gen tedavisi ve özel çalışmalar için hedef popülasyon |
| APOE ε3/ε4 | Orta düzeyde yüksek ARIA riski; tüm yargı bölgelerinde uygun |
| APOE ε2 taşıyıcısı | Daha düşük AH riski; ancak SAA ilişkili kanama riski daha yüksektir — ilgili ve sıklıkla unutulan bir uyarı |
| ADAD (APP/PSEN1/PSEN2) | DIAN-TU uygunluğu; öngörülebilir başlangıç korunmayı mümkün kılar; aile için genetik danışmanlık ve kaskad test |
| Down sendromu | Farklı seyir; özel değerlendirme araçları; çoğu çalışmadan dışlanmıştır — belirgin bir eşitlik açığı |
Yapay zekâ ve makine öğrenmesi
| Uygulama | Olgunluk | Değerlendirme |
|---|---|---|
| Otomatik MRG volümetrisi | Klinik (FDA onaylı) | Güvenilir; rutin kullanımda |
| Çok modaliteli tanısal sınıflandırma | Araştırma | Örneklem içinde AUC 0,85–0,95; dış doğrulama zayıf |
| İlerleme öngörüsü | Araştırma | HBB→demans dönüşümünü öngörür; klinik eyleme geçirilebilirliği sınırlı |
| Dijital bilişsel değerlendirme | Klinikleşiyor | Ölçeklenebilir; dijital okuryazarlık karıştırıcısı |
| Konuşma/dil analizi | Araştırma | Tanıdan yıllar önce değişimi saptar; mahremiyet endişeleri |
| Retina görüntüleme analizi | Araştırma | Ucuz, ölçeklenebilir — yüksek potansiyel |
| YZ güdümlü ilaç keşfi | Büyüyor | Çoklu-omikten hedef tanımlama; üretken kimya; yeniden konumlandırma. Henüz YZ ile keşfedilmiş hiçbir AH ilacı klinikte başarılı olmamıştır |
| Çalışma zenginleştirme/ön tarama | Operasyonel | Gerçekten değerli — tarama başarısızlık oranlarını düşürür (evoke’ta %55–68’e ulaşmıştı) |
Dijital sağlık ve giyilebilirler
- Sürekli pasif izleme: aktigrafi (uyku mimarisi, sirkadiyen ritim), yürüyüş hızı ve değişkenliği, kalp hızı değişkenliği, ev sensör ağları (etkinlik örüntüleri, ilaç uyumu, gece dolaşması).
- Uzaktan çalışma yürütümü: TRAILBLAZER-ALZ 3, uzak bölgelerdeki katılımcılara ulaşmak için telefon temelli TICS-m taraması ve plazma biyobelirteçleriyle merkezsizleştirilmiş bir yöntem kullandı — ölçeklenebilir korunma çalışmaları için bir şablon.
- Etik ve pratik sorunlar: ilerleyici bilişsel bozukluğu olan bir kişiden onam; veri sahipliği; gözetim–özerklik gerilimi; izlemenin insan bakımının yerine geçmesi riski; yaşlı ve düşük gelirli popülasyonlardaki dijital uçurum.
2026’da ve 2030’da hassas AH kliniği
Gelecek Yönelimleri
Tedavi yol haritası — gerçekçi beklentiler
| Dönem | Güven | Beklenti |
|---|---|---|
| 2026–2028 | Yüksek | Kan biyobelirteci güdümlü tanı uzman bakımda standartlaşır ve giderek birinci basamağa yayılır; deri altı anti-amiloid ev tedavisini normalleştirir; [D] 2026’da 29 Faz 2 sonucu; TRAILBLAZER-ALZ 3 olası sonucu; diranersen Faz 3’e girer; trontinemab Faz 3 sürer |
| 2028–2030 | Orta | Korunma çalışması sonuçları (AHEAD 3-45, DIAN-TU, PrevenTRON ilk verileri); trontinemab belirgin biçimde daha iyi güvenlik profiliyle üçüncü onaylı anti-amiloid olabilir; ilk Faz 3 tau sonucu; ilk titiz kombinasyon Faz 2 sonuçları; anti-inflamatuvar Faz 2/3 okumaları |
| 2030–2035 | Orta–düşük | Uzman pratiğinde kombinasyon rejimleri; korunma çalışmaları başarılı olursa preklinik tedavi; biyobelirteç güdümlü başlatma ve kesme; protein degraderleri ve yeni kuşak RNA terapötikleri geç faz çalışmalarda |
| 2035–2045 | Spekülatif | Semptom başlangıcını 5–10 yıl geciktiren çok hedefli rejimler; tanımlı genotiplerde gen tedavisi/ düzenleme; olası glial hücre değişimi; popülasyon düzeyinde risk faktörü programlarının ölçülebilir insidans düşüşü üretmesi |
| Hiçbir ufukta | — | Yerleşik demansın geri döndürülmesi yok. Belleği geri getiren nöron değişimi yok. Tek bir kür edici ajan yok. |
Yatırım öncelikleri
Bilimsel olarak umut verici: erken/preklinik hastalıkta amiloid + tau kombinasyonu; beyne geçen, mikroglial duruma özgü immün modülasyon (evoke ve INVOKE-2 sonrası kalan hipotez); Christchurch ve COLBOS olgularının tanımladığı reelin–APOE–ApoER2 dirençlilik yolağı; KBB-mekik platformlarının antikorların ötesine uygulanması; agregat temizliği için ATTEC’ler ve moleküler tutkallar; glimfatik/uyku temelli temizlik güçlendirmesi (ucuz ve az araştırılmış); senolitikler.
Tekrarlanan başarısızlıklara dayanarak düşük getirili görünenler: geniş antioksidanlar ve vitamin takviyeleri; MSS’ye geçmeyen sistemik anti-inflamatuvarlar; nöronal hücre değişimi; yeni N-terminal tau antikorları; bilişi bozan dozlarda BACE1 inhibisyonu.
İhtiyaç duyulan yeni biyobelirteçler
| Açık | Neden önemli | Durum |
|---|---|---|
| TDP-43 / LATE | 80 yaş üstü amnestik olguların %30–50’sini etkiler; yaşarken görünmez | Yok — en yüksek öncelik |
| Sinaptik bütünlük (sıvı) | Bilişin en yakın koreladır | SV2A PET var; sıvı belirteçleri (nörogranin, SNAP-25) kusurlu |
| Mikroglial durum | Koruyucu ile zararlı aktivasyonu ayırt etmek | sTREM2, TSPO PET (özgüllük zayıf, TSPO polimorfizmi karıştırıcı) |
| KBB bütünlüğü | Erken, tedavi edilebilir, APOE4 bağlantılı | BOS sPDGFRβ, DCE-MRG — yalnızca araştırma |
| Yanıt öngörüsü | Hangi hastanın hangi ilaçtan yarar göreceği | Doğrulanmış hiçbiri yok |
| Soya uygun eşikler | Mevcut eşikler Avrupa kökenli kohortlardan türetilmiştir | Etkin geliştiriliyor; acil |
Gerekli çalışma tasarımı yenilikleri
- Platform ve uyarlamalı çalışmalar (DIAN-TU modeli) — paylaşılan plasebo kolları, uyarlamalı randomizasyon, daha hızlı boşuna-durdurma.
- Daha iyi sonuç ölçütleri. CDR-SB ve ADAS-Cog erken hastalıkta duyarsızdır. Olaya kadar geçen süre son noktaları (CDR ilerlemesine kadar süre, bağımsızlık kaybına kadar süre) hasta ve hekim için çok daha yorumlanabilirdir. [D] PrevenTRON ve TRAILBLAZER-ALZ 3’ün ikisi de klinik ilerlemeye kadar geçen süreyi kullanıyor — hoş bir değişim.
- Merkezsizleştirilmiş toplama — coğrafi dışlanmayı azaltır.
- Titiz körlük değerlendirmesi. ARIA sorunu göz önüne alındığında, çalışmalar katılımcıların ve değerlendiricilerin kolu tahmin edip edemediğini sistematik olarak ölçmeli ve raporlamalıdır. Bugün neredeyse hiçbiri yapmıyor.
- Daha uzun süre. 20 yıllık bir hastalığın 18 aylık çalışmaları, hastalık modifikasyonunu saptamak için yapısal olarak yetersiz güçlüdür.
- Gecikmeli başlangıç ve randomize çekilme tasarımları — semptomatik etkiyi hastalık modifiye edici etkiden ayırmak için.
- Körlük açılmadan önce üzerinde anlaşılmış, hasta açısından anlamlı MCID’ler.
Eleştirel Tartışma
Güncel kısıtlar
Tedavi. Etki büyüklükleri mütevazıdır; hiçbir tedavi hastalığı durdurmaz, geri döndürmek bir yana. Anti-amiloid antikorlar infüzyon ya da enjeksiyon, MRG izlemi ve uzman gözetimi gerektirir; ciddi zarar riski taşırlar; yılda on binlerce dolara mal olurlar; ve gerçek dünya hastalarının büyük bir bölümünü dışlarlar (antikoagülan kullananlar, yüksek mikrokanama yükü olanlar, AB’de APOE4 homozigotları, orta–ağır hastalığı olanlar, belirgin komorbiditesi olanlar). Orta–ağır AH için semptomatik ajanların ötesinde hiçbir tedavi yoktur.
Tanı. Kan biyobelirteçlerine karşın dünya genelinde demanslı insanların çoğuna hiç resmî tanı konmamaktadır; yüksek gelirli ülkelerde tanı oranı kabaca %50–60, düşük–orta gelirli ülkelerde çok daha düşüktür. Biyobelirteç eşikleri platformlar arasında uyumlaştırılmamış ve soylar arasında doğrulanmamıştır.
Yapısal. Yetersiz demans uzmanı, yetersiz MRG ve PET kapasitesi, yetersiz infüzyon kapasitesi ve — en önemlisi — yetersiz tanı sonrası bakım. Tanı koyabilen ama destek veremeyen bir sistemin aileler için değeri sınırlıdır.
Mezarlık — ne başarısız oldu ve neden
| Program | Sonuç | Ders |
|---|---|---|
| AN1792 (aktif Aβ aşısı, 2002) | %6 aseptik meningoensefalit; durduruldu. Otopsi: plaklar temizlendi, demans ilerledi | (a) T-hücre epitoplarından kaçınılmalı; (b) hastalığın geç döneminde tek başına plak temizliği bilişi geri getirmez |
| γ-sekretaz inhibitörleri | Bilişi kötüleştirdi; deri kanserleri | Notch ve diğer substratların inhibisyonu; enzimin temel fizyolojik rolleri var |
| BACE1 inhibitörleri | Korunma ortamları dâhil sınıf genelinde bilişi kötüleştirdi | BACE1’in çok sayıda fizyolojik substratı vardır; tama yakın inhibisyon zararlıdır. Sınıf genelinde mekanizmaya bağlı başarısızlık |
| Solanezumab (monomer bağlayan) | Hem semptomatik hem preklinik AH’de başarısız | Hedef tür önemlidir: monomerler toksik tür değildir |
| Gantenerumab | Başarısız; ulaşılabilir dozlarda yetersiz amiloid temizliği | Doz/maruziyet ARIA ile sınırlandı — doğrudan trontinemab’ı doğurdu |
| Aducanumab | Çelişkili Faz 3; tartışmalı onay; ticari başarısızlık; 2024’te durduruldu | Düzenleyici ve bilimsel süreç başarısızlığı; alanın güvenilirliğine zarar verdi |
| NSAİİ’ler (ADAPT) | Durduruldu; yarar yok, kardiyovasküler zarar | Geniş anti-inflamasyon başarısızdır |
| Hormon replasman tedavisi (WHIMS) | Geç başlanan tedavide demans riskini artırdı | Zamanlama önemlidir; “kritik pencere” hipotezi test edilmemiştir |
| N-terminal tau antikorları | Hepsi başarısız | Yanlış epitop; N-terminal tau fragmanları yayılan tür değildir |
| AL002 (TREM2 agonisti, INVOKE-2) | Son noktaları karşılamadı | Mikroglial durum modülasyonunun ilk titiz testi — negatif |
| [D] Semaglutid (evoke/ evoke+) | Biyobelirteç iyileşmesine karşın açıkça negatif | Biyobelirteç iyileşmesi klinik yararı garanti etmez; periferik anti-inflamasyon yetersizdir |
| Dimebon (latrepirdin) | Çarpıcı Faz 2 başarısı, tam Faz 3 başarısızlığı | Küçük, tek merkezli Faz 2 sonuçları hakkındaki klasik uyarı öyküsü |
Araştırma boşlukları
- Sporadik AH’yi ne başlatır? ADAD’de tetikleyici genetiktir. Olguların >%95’inde başlatıcı olay bilinmiyor.
- Tau neden belirli ağlar boyunca yayılır? Bağlantısallık topolojiyi açıklar, ama entorinal korteksin neden ilk olduğunu ya da yüksek tau’lu bazı bireylerin neden bilişsel olarak sağlam kaldığını açıklamaz.
- Dirençlilik nedir? Christchurch ve COLBOS olguları dirençliliğin var olduğunu ve genetik olarak ele alınabilir olduğunu gösteriyor. Dirençli bireylerin sistematik incelenmesi, potansiyel getirisine göre yetersiz kaynaklıdır.
- Cinsiyet farkları. Kadınlarda daha yüksek tau yükünün mekanizması bilinmiyor ve cinsiyete özgü tedavi stratejisi yok.
- Kopatoloji etkileşimi. AH, LATE, Lewy ve vasküler patolojiler nasıl etkileşiyor — toplamsal mı, sinerjik mi, yoksa ortak bir yukarı akış mekanizması üzerinden mi?
- Biyobelirteç–klinik kopukluğu. evoke biyobelirteçleri oynattı ve klinik yarar üretmedi; CELIA biyobelirteçleri oynattı ve paradoksal bir doz–yanıt üretti. Alanın çekirdek varsayımı gerçek bir baskı altındadır ve doğrudan araştırılması gerekir.
- Optimal tedavi süresi ve kesme. Ne kadar süre tedavi edileceğini, amiloidin yeniden birikip birikmediğini ve tedavinin güvenle kesilip kesilemeyeceğini kimse bilmiyor.
- Nöropsikiyatrik semptom mekanizmaları — kurumsal bakıma geçişi belirleyen semptomlar, mekanistik olarak en az anlaşılmış olanlardır.
Tartışmalar
| Tartışma | A pozisyonu | B pozisyonu | Değerlendirme |
|---|---|---|---|
| Anti-amiloid etkileri klinik olarak anlamlı mı? | Tarihteki ilk hastalık modifikasyonu; yarar süreyle ve erken tedaviyle artıyor | MCID altında; işlevsel körlük bozulmasıyla karışmış; yarar–yük oranı kötü | Her ikisi de kısmen haklı. İyi seçilmiş bir azınlık için anlamlı; genel bir ilerleme olarak aşırı pazarlanmış |
| Asemptomatik biyobelirteç pozitif kişilere “hasta” denmeli mi? | AA 2024: evet — biyoloji hastalığı tanımlar, erken tedaviyi mümkün kılar | IWG: hayır — çoğu hiç ilerlemez; onaylı tedavi yokken etiketlemek zarar verir | Çözülmemiş. Pratikte: bir korunma çalışması pozitif çıkana dek araştırma dışında asemptomatik kişileri test etmeyin |
| Aducanumab onayı haklı mıydı? | Karşılanmamış ihtiyaç; biyobelirteç vekili makul | Danışma kurulu göz ardı edildi; çelişkili çalışmalar; FDA güvenilirliği aşındı; üç üye istifa etti | Geniş çevrelerce bir hata sayılıyor — ilaç sınıfını destekleyenlerin çoğu dâhil |
| Amiloid hipotezi doğru mu? | Genetik ve başarılı antikorlar nedenselliği destekliyor | Mütevazı etkiler, normallerde yüksek amiloid pozitiflik oranı, çok sayıda başarısızlık | “Gerekli ama yeterli değil” savunulabilir pozisyondur |
| AH araştırması veri sahtekârlığından zarar gördü mü? | Geri çekilen Aβ*56 makaleleri ve görüntü manipülasyonu bulguları belirli araştırma hatlarına zarar verdi | Çekirdek amiloid kanıtı hiçbir zaman o makalelere dayanmadı | İkisi de doğru. Gerçek bir suistimal oldu; amiloid hipotezini yaratmadı (onu on yıl önceler) ama kaynakları yanlış yönlendirdi |
| Yaşlanmayı aşırı mı tıbbileştiriyoruz? | Erken biyolojik tanı müdahaleyi mümkün kılar | Normal yaşlanmayı patolojikleştirme ve yararsız kaygı üretme riski | Meşru bir endişe; dikkatli bilgilendirme pratiğini gerektirir |
| Kan testleri çok mu hızlı yaygınlaştırılıyor? | Muazzam erişim kazanımı; doğrulanmış performans | Tarama amaçlı kötüye kullanım, yanlış pozitifler, doğrudan tüketiciye pazarlama riski | Semptomatik hastada kullanın; taramaya direnin. AAIC 2026 birinci basamak verisi ilkini güçlü biçimde destekliyor |
| CELIA’daki ters doz–yanıt gerçek mi? | Tau azaltımında ters-U’ya işaret ediyor; fizyolojik tau gereklidir | Birincil son noktasını kaçırmış çok dozlu bir Faz 2 — büyük olasılıkla şans | Faz 3’e kadar şansı varsayın. Ama tau azaltımında ters-U doğruysa bu büyük bir bulgu olur |
Öncelikler — sıralı
- Nüfus ölçeğinde korunma. Dolar başına en yüksek etki. Farmakoloji değil, politika gerektirir.
- Korunma çalışması sonuçları (2027–2030). Alanın merkezî bahsi.
- Kombinasyon tedavisi geliştirme, endüstrinin yürütmeyeceği çalışmalar için kamu finansmanıyla.
- Bir TDP-43 biyobelirteci.
- Çeşitlilik ve küresel erişim, düşük–orta gelirli ülkelerde uygulanabilir düşük maliyetli modaliteler (aşılar, oral küçük moleküller) dâhil.
- Bakım altyapısı ve bakım veren desteği — kurumsal bakıma geçiş üzerinde en iyi kurulmuş etkiye sahip müdahale.
- Metodolojik reform — körlük değerlendirmesi, önceden belirlenmiş MCID’ler, daha uzun çalışmalar, bağımsız replikasyon.
- Dirençliliğin anlaşılması.
Özel Bölüm: On Bir Soru
Hastaların ve ailelerin en sık sorduğu sorulara, kanıtın izin verdiği ölçüde doğrudan yanıtlar.
Alzheimer hastalığı tedavi edilebilir (kür) mi?
Hayır — bugün değil ve hâlihazırda klinik geliştirmedeki hiçbir şeyle de değil.
“Kür”, hastalık sürecinin ortadan kaldırılmasını ve kaybolan işlevin geri kazanılmasını ima eder. AH nöronları ve sinapsları yok eder. Onaylı ya da araştırma aşamasındaki hiçbir tedavi, belleğin kodlandığı özgül öğrenilmiş bağlantısallığı geri getirecek biçimde bunları yeniden üretmez. Yerleşmiş bir olguda amiloid ve tau’nun tamamen uzaklaştırılması bile birikmiş yapısal hasarı olduğu gibi bırakır.
Gerçekçi yeniden çerçeveleme — ve bu bir teselli ödülü değildir — kronik, yönetilen, biyobelirteçle izlenen bir duruma dönüşümdür; HIV’de (1996) ya da kardiyovasküler hastalıkta (1960–2000) olanın benzeri. Bu modelde insanlar AH patolojisini taşır, idame tedavisi alır ve normal bir yaşta başka bir nedenden ölür. Bu, makul bir 15–25 yıllık hedeftir ve korunma çalışmalarının başarısına bağlıdır.
İlerleme durdurulabilir mi?
Şu anda hayır. Preklinik evrede, 5–10 yıl içinde muhtemelen mümkün.
Anti-amiloid antikorlar gerilemeyi %25–35 yavaşlatır; durdurmaz. [D] 17. ayda %82,5 “stabil ya da iyileşmiş” gösteren gerçek dünya LEADER verisi umut vericidir ama kontrolsüz ve evreleme açısından duyarsızdır — durdurma göstermez.
Durdurma için en güçlü kuramsal gerekçe, tau yayılımı kendi kendini sürdürür hâle gelmeden önce müdahale etmektir. Tau neokorteks boyunca trans-sinaptik olarak yayılmaya başladıktan sonra, yukarı akıştaki tetikleyicisini uzaklaştırmanın etkisi sınırlıdır — semptomatik evredeki mütevazı etki büyüklüklerinin gösterdiği tam olarak budur. AHEAD 3-45, TRAILBLAZER-ALZ 3 ve PrevenTRON, daha erken müdahalenin daha iyisini yapıp yapamayacağını test ediyor.
İlerleme yavaşlatılabilir mi?
Evet. Bu kurulmuştur.
- Anti-amiloid antikorlar: 18 ayda %25–35 göreli yavaşlama; ~4–7 aylık gecikme. GRADE ⊕⊕⊕◯
- Kolinesteraz inhibitörleri/memantin: ~6–12 aylık görünür gecikmeye denk semptomatik yarar; hastalık modifikasyonu yok. GRADE ⊕⊕⊕⊕
- Yapılandırılmış çok bileşenli yaşam tarzı müdahalesi: risk altındaki erişkinlerde 2 yılda bilişi iyileştirir.
GRADE ⊕⊕⊕◯
- Vasküler risk faktörü kontrolü: SPRINT-MIND HBB insidansını azalttı. GRADE ⊕⊕⊕◯
- [D] Tau hedefli tedavi: ilk randomize sinyal (CELIA), doğrulanmamış. GRADE ⊕⊕◯◯
Bunların birleştirilmesi — hastalık modifiye edici tedavi + semptomatik tedavi + agresif risk faktörü kontrolü + yapılandırılmış yaşam tarzı + işitme düzeltmesi + bakım veren desteği — muhtemelen toplamsaldır, ancak bu hiç resmî olarak test edilmemiştir. Bu aynı zamanda iyi klinik bakımın zaten göründüğü şeydir.
Nöronlar yenilenebilir mi?
Erişkin insan AH beyninde anlamlı ölçüde: hayır.
- Subgranüler bölgede erişkin hipokampal nörogenez insanda sürer (büyüklüğü tartışmalı) ve AH’de belirgin biçimde azalır; azami hızda bile kayba oranla önemsiz sayıda nöron üretir.
- Neokorteks, entorinal korteks ve bazal ön beyinde — AH’de en önemli bölgelerde — nörogenez hiç yoktur.
- Endojen nörogenezin güçlendirilmesi farelerde bazı sonuçları iyileştirir; insana çevirisi kanıtlanmamıştır.
- Başarılı bir nörogenez bile anıları geri getirmez; anılar nöronların varlığında değil, özgül sinaptik ağırlık örüntülerinde kodlanır.
Ne toparlanabilir: hayatta kalan nöronlarda sinaptik işlev (ChEI yararının ve bazı hastalarda görülen geçici iyileşmenin temeli), dendritik diken yoğunluğu ve nöronal metabolik sağlık. “Geri kazanım” için gerçekçi hedef budur.
Kök hücreler bilişi geri getirebilir mi?
Hayır — ve bu hastalara açık biçimde söylenmelidir.
MSC çalışmaları güvenlik göstermiş, ikna edici etkinlik göstermemiştir. Nöral kök hücre nakli, Bölüm 15.6’da açıklanan bağlantısallık, bilgi depolama, ortam ve ölçek sorunlarıyla karşı karşıyadır. AH için “kök hücre tedavisi” pazarlayan denetimsiz klinikler, yüksek maliyetle ve gerçek riskle (enfeksiyon, emboli, tümör, ektopik doku) kanıtlanmamış bir müdahale satmaktadır. GRADE ⊕◯◯◯
Kök hücre teknolojisinin AH’deki meşru rolleri şunlardır: hastadan türetilen iPSC hastalık modelleri (zaten oldukça verimli), glial değişim (mikroglia, astrositler — kavramsal olarak uygulanabilir) ve taşıma platformu olarak eksozomlar.
Gen düzenleme hastalığı önleyebilir mi?
Tanımlı genotipler için kuramsal olarak evet; pratikte bir on yıl içinde değil.
En açık hedef APOE4 → APOE3/APOE2 baz düzenlemesidir (iki nükleotidlik değişiklik). Engeller: beyinde yeterli sayıda hücreye taşıma; seyreltme mekanizması olmayan postmitotik hücrelerde hedef dışı düzenleme; geri döndürülemezlik; Cas proteinlerinin immünojenisitesi ve maliyet. AH için insan gen düzenleme çalışması yoktur. İlk insan uygulaması gerçekçi olarak 2030 sonrasıdır ve genetik olarak tanımlanmış yüksek riskli popülasyonlarla sınırlı kalacaktır.
Daha yakın vadeli genetik müdahale gen tedavisidir (LX1001 ve ardılları); zaten insanda uygulanmakta ve — önemli biçimde — [D] anlamlı biyoloji üretmiştir (doza bağımlı BOS APOE2 ifadesi, azalmış BOS tau belirteçleri, 15 hastada ARIA yok) — ancak klinik yarara dair hiçbir kanıt olmaksızın.
Gerçekçi gelecek zaman çizelgesi
Bölüm 18.1’deki tabloya bakınız. En olası 2040 senaryosu: AH orta yaşta ya da erken yaşlılıkta kan testiyle tanınır; yeni kuşak bir anti-amiloid ajan, tau hedefli bir ajan ve titiz risk faktörü kontrolünün kombinasyonuyla önleyici olarak tedavi edilir; böylece biyobelirteç pozitif kişilerin çoğu hiç demans geliştirmez. Yerleşmiş demansla başvuranlar bugünkü gibi semptomatik ve palyatif olarak tedavi edilir. Hastalık bir demans sorunundan bir tarama-ve-korunma sorununa dönüşmüş olacaktır — tam olarak serviks kanserinde, HIV’de ve koroner hastalıkta olan budur.
En umut verici deneysel tedaviler
Beklenen değere göre sıralanmıştır (başarı olasılığı × etki büyüklüğü):
- [D] Trontinemab. ARIA-E <%5 ile %92 amiloid temizliği, etkinliği sınıfın baskın riskinden ayırıyor. Preklinikten hafif demansa uzanan üç Faz 3 çalışması. Hattaki en yüksek güvenli varlık.
- Preklinik/korunma anti-amiloid çalışmaları (AHEAD 3-45, TRAILBLAZER-ALZ 3, PrevenTRON, TRAILRUNNER-ALZ 3). Alanın merkezî hipotezini, en iyi işlemesi gereken evrede test ediyor.
- [D] Diranersen (BIIB080). İlk tau hedefli klinik sinyal. Kaçırılan birincil son nokta ve açıklanamayan ters doz–yanıt nedeniyle iskonto ediliyor; ama tau doğru hedeftir ve ona ulaşan ilk ajandır.
- Amiloid + tau kombinasyonu (DIAN-TU). Mekanistik olarak büyük etkilere giden en olası yol.
- Remternetug. Deri altı; donanemab’tan daha derin/hızlı temizlik.
- 40 Hz gama duyusal uyarım. Non-invaziv, ucuz, evde uygulanabilir, küresel olarak ölçeklenebilir — Faz 3 pozitif çıkarsa etkisi orantısız büyük olur; çeviri konusunda önemli belirsizlik var.
- Beyne geçen mikroglial durum modülatörleri (oral TREM2 agonistleri, NLRP3 inhibitörleri). AL002 ve evoke sonrası yüksek risk, yüksek ödül. Aktif Aβ/tau aşıları. Küresel ölçekte makul biçimde karşılanabilir tek anti-amiloid modalite.
- Aktif Aβ/tau aşıları. Küresel ölçekte makul biçimde karşılanabilir tek anti-amiloid modalite.
- KBB-mekiğiyle taşınan ASO’lar ve enzimler. Geniş uygulanabilirliği olan platform teknolojisi.
- Nüfus ölçeğinde yapılandırılmış çok bileşenli korunma. Deneysel değil ve açık farkla bu listedeki en yüksek beklenen popülasyon değerine sahip olan.
Kombinasyon tedavileri
Uzlaşı artık sağlamdır: AH kombinasyon tedavisi gerektirecektir. Anti-amiloid ajanlar gerilemenin kabaca
%30’unu ele alır; kalan %70 başka mekanizmalar gerektirir. Akılcı çerçeve ardışık ve evreye özgüdür:
- Preklinik: amiloid temizliği (derin, sonra idame) + risk faktörü kontrolü.
- HBB/prodromal: amiloid + tau + yaşam tarzı.
- Hafif demans: amiloid + tau + anti-inflamatuvar + semptomatik + yaşam tarzı.
- Orta–ağır: semptomatik + nöropsikiyatrik yönetim + palyatif bakım.
Engeller bilimsel değil yapısaldır: şirketler arası işbirliği, faktöriyel tasarım karmaşıklığı, örneklem büyüklüğü, kombinasyonlar için belirsiz düzenleyici yol ve üst üste binen fiyatlandırma. Paylaşılan plasebo kollarına sahip, kamu fonlu platform çalışmaları tek gerçekçi yoldur.
Kişiselleştirilmiş tedavi stratejileri
Şimdi ulaşılabilir: biyobelirteçle doğrulanmış tanı; tau evresine göre beklenti belirleme; APOE temelli ARIA risk katmanlaması ve (AB’de) uygunluk; amiloid PET güdümlü donanemab kesme kararı; bireyselleştirilmiş risk faktörü hedefleri.
Bilim izin verirse ~2030’a kadar ulaşılabilir: mekanizmayla eşleştirilmiş tedavi seçimi; kopatoloji karakterizasyonuyla gerçekçi beklenti belirleme; soya uygun biyobelirteç eşikleri; yanıta uyarlamalı dozlama.
Erken müdahale fırsatları
Tüm tedavi literatürünün en tutarlı bulgusu: erken olan daha iyidir.
- Donanemab: düşük/orta tau’da %35,1 yavaşlama; genel popülasyonda %22,3; HBB alt grubunda iADRS üzerinden %60.
- Trontinemab ve remternetug programları doğrudan preklinik popülasyonlara yöneliyor.
- [D] Plazma p-tau217, artık yüksek riskli asemptomatik bireyleri 10 yıllık ilerleme riski %39–63 aralığındaki katmanlarda tanımlıyor — korunma çalışmalarının tam da ihtiyaç duyduğu zenginleştirmeyi mümkün kılarak.
Klinik Öneriler
Tanı
- Bir yakınla birlikte yapılandırılmış öykü alın. Yakının bildirdiği işlevsel değişiklik, tek başına en değerli tanısal veridir.
- HBB söz konusuysa MMSE yerine MoCA kullanın; eğitim için düzeltin ve popülasyona uygun normlar kullanın.
- Geri döndürülebilir katkıları dışlayın: TSH, B12, folat, tam kan sayımı, biyokimya, kalsiyum; depresyon, uyku apnesi, alkol ve antikolinerjik/sedatif yükü tarayın. Tanı koymadan önce ilaç azaltımı yapın.
- Tercih edilen yapısal inceleme olarak MRG (SWI/GRE ile) isteyin; BT’yi yalnızca MRG kontrendike ya da erişilemez ise kullanın.
- AH’nin ayırıcı tanıda olduğu semptomatik hastalarda plazma p-tau217 ya da p-tau217/Aβ42 kullanın, çift eşik stratejisiyle. Ara sonuçları BOS ya da amiloid PET ile doğrulayın.
- Hastalık modifiye edici tedaviye başlamadan önce BOS ya da PET ile doğrulayın.
- Araştırma dışında asemptomatik bireylerde AH biyobelirteci istemeyin.
- Biyobelirteçleri böbrek işlevi, BKİ ve yaş ışığında yorumlayın.
- Lewy kopatolojisinden şüpheleniliyorsa α-sinüklein SAA’yı; 80 yaş üstü amiloid negatif amnestik hastada LATE’i düşünün.
- Tanıyı açıkça, yüz yüze, bakım vereni yanındayken, yazılı materyalle ve randevusu planlanmış bir izlemle bildirin. Tanı bildirimi klinik bir işlemdir ve öyle ele alınmalıdır.
Tedavi
- Hafif–orta AH’de bir kolinesteraz inhibitörü önerin. Yavaş titre edin, yemekle alın, GİS intoleransında rivastigmin flasterini düşünün ve eşzamanlı antikolinerjikler için ilaç listesini denetleyin.
- Orta–ağır hastalıkta memantin ekleyin; hafif AH’de başlamayın.
- Yalnızca bir HMET başlandığı için ya da yalnızca hastalık ilerlediği için ChEI’yi kesmeyin (DOMINO- AD).
- Amiloid patolojisi doğrulanmış HBB ya da hafif AH demansında; MMSE ≥20–22, antikoagülasyon yok, ≤4 mikrokanama, yüzeyel sideroz yok, geçirilmiş lober makrokanama yok ve yeterli MRG erişimi ile bakım veren desteği varsa anti-amiloid antikoru düşünün.
- Tedaviden önce APOE genotipleyin, test öncesi danışmanlıkla. ε4/ε4 taşıyıcılarında belirgin biçimde yüksek ARIA riskini tartışın.
- Mutlak ve zaman temelli terimlerle danışmanlık verin: “Bu, 18 aylık bir dönemde belirli bir engellilik düzeyine ulaşmayı kabaca 4–7 ay geciktirebilir. Belleğinizi iyileştirmez. Hastalığı durdurmaz.”
- Prospektüsteki MRG izlem takvimine uyun. Hastaya anti-amiloid tedavi altında olduğunu belirten bir uyarı kartı verin — tromboliz düşünen inme birimleri için kritiktir.
- [D] İnfüzyon erişimi engel oluşturuyorsa deri altı otoenjektörü düşünün — Temmuz 2026’dan itibaren hem başlangıç hem idame için onaylıdır.
- Nöropsikiyatrik semptomları önce ilaç dışı yönetin. Ağrı, enfeksiyon, kabızlık, retansiyon, duyusal yoksunluk ve çevreyi araştırın. DICE çerçevesini kullanın.
- Antipsikotik gerekiyorsa en düşük etkili dozu kullanın, artmış mortalite riskinin konuşulduğunu kaydedin, 3. ayda gözden geçirin ve kesmeyi deneyin. Lewy cisimcikli demans şüphesinde asla kullanmayın.
- İlaç azaltımı yapın: antikolinerjikler, benzodiazepinler ve ileri hastalıkta statinler, sıkı glisemik kontrol ve agresif antihipertansifler.
Korunma ve risk azaltma (her hasta ve risk altındaki her aile bireyi için)
- Orta yaştan itibaren sistolik kan basıncı <130 mmHg.
- Kardiyovasküler kılavuzlara göre lipid yönetimi (Lancet Komisyonu 2024).
- İşitmeyi test edin ve düzeltin. Aynısı görme için de geçerlidir.
- Haftada ≥150 dakika orta şiddette aerobik egzersiz artı direnç antrenmanı.
- Akdeniz ya da MIND beslenme örüntüsü. Takviye yok.
- Obstrüktif uyku apnesini tarayın ve tedavi edin; 7–8 saat uykuyu hedefleyin; sedatif-hipnotiklerden kaçının.
- Sigarayı bıraktırın; alkolü haftada ≤21 üniteyle sınırlayın.
- Depresyonu tedavi edin; sosyal katılımı sürdürün.
- Varsa yapılandırılmış çok bileşenli bir programa yönlendirin (POINTER/FINGERS modeli).
Bakım ve destek
- Önceden bakım planlamasını tanı anında başlatın, yeti korunurken: vekil, mali vekâlet, ön direktifler, hastaneye yatış ve canlandırma tercihleri, beslenme tercihleri.
- Araç kullanımını açıkça ele alın; mümkünse resmî yol testi kullanın.
- Finansal yetiyi erken değerlendirin ve koruyun.
- Her vizitte bakım vereni değerlendirin (Zarit yük ölçeği, depresyon taraması). Bakım vereni beceri eğitimine yönlendirin — kurumsal bakıma geçişi geciktirmede tek en etkili müdahale.
- Ulusal Alzheimer derneklerine yönlendirin (Türkiye’de Alzheimer Derneği ve yerel şubeleri) — yönlendirme, eğitim ve nefeslenme desteği için.
- Palyatif bakımı erken devreye sokun; demans ölümcül bir hastalıktır. İleri demansta beslenme tüpü takmayın — dikkatli elle beslenme tercih edilir ve sonuçları kötüleştirmez.
- Araştırmaya katılımı konuşun. Klinik çalışmalar meşru bir bakım seçeneğidir ve — özellikle azınlık ve kırsal popülasyonlarda — yetersiz katılım alanı sınırlayan bir sorundur.
Sonuç
2021 ile 2026 arasında Alzheimer hastalığı kategori değiştirdi. Dışlamayla tanınan ve semptomatik olarak yönetilen klinik bir sendromdan; seyrini değiştiren onaylı bir tedavi sınıfına sahip, biyolojik olarak tanımlanan, kandan saptanabilen ve farmakolojik olarak değiştirilebilen bir hastalığa dönüştü. Bu gerçek ve tarihsel olarak anlamlı bir geçiştir ve öyle kabul edilmeyi hak eder.
Aynı zamanda, hastaların ve ailelerin ihtiyaç duyduğuyla ölçüldüğünde mütevazı bir başlangıçtır.
Onaylanmış üç anti-amiloid antikoru (biri artık geri çekilmiş durumda) gerilemeyi on sekiz ayda kabaca dörtte bir ile üçte bir oranında yavaşlatıyor. İnfüzyon ya da enjeksiyon, seri MRG, uzman gözetimi ve yılda on binlerce dolar talep ediyorlar; ve gerçek, yönetilebilir olsa da göz ardı edilemeyecek bir beyin ödemi ve kanama riski taşıyorlar. İyi seçilmiş bir hasta azınlığına — en çok da en erken tedavi edilenlere — yarar sağlıyorlar. Hastalığı durdurmuyorlar ve kaybedileni geri getirmiyorlar.
En kesin değişen şey tedavi değil, tanıdır. Kan temelli biyobelirteçlerin FDA onayı ve AAIC 2026’da gösterilen — elinde bir p-tau217 sonucu olan bir aile hekiminin AH tanısını bir bellek kliniği uzmanı kadar doğru koyduğu — bulgu, tüm alanı kısıtlayan darboğazı ortadan kaldırdı. Deri altı uygulamayla birleştiğinde bu, iki yıl önce var olmayan merkezsizleşmiş bir bakım yolağı tanımlıyor.
Önümüzdeki beş yıl üç sınavla belirlenecek. Preklinik evrede müdahale, yalnızca yavaşlatmak yerine önleyebilir mi? AHEAD 3-45, TRAILBLAZER-ALZ 3, DIAN-TU ve PrevenTRON bunu kabaca 2030’a kadar yanıtlayacak ve verdikleri yanıt alanın on yıllık yönünü belirleyecek. Tau tedavi hedefi olarak kullanılabilir mi?
CELIA ilk olumlu sinyali verdi — çözülmesi gereken, açıklanamamış bir ters doz–yanıtla sarmalanmış hâlde.
Kombinasyonlar monoterapinin yapamadığını yapabilir mi? Mekanistik gerekçe güçlüdür; bağlayıcı kısıt yapısal ve ticaridir.
Bu dönemden ileriye taşınması gereken iki uyarı var. evoke/evoke+ başarısızlığı — bir ilacın BOS tau’sunu, nöroinflamatuvar belirteçleri, sinaptik belirteçleri ve sistemik inflamasyonu iyileştirdiği, buna karşın hiçbir klinik yarar üretmediği geniş ve iyi tasarlanmış bir çalışma — alanın biyobelirteç hareketini etkinlik kanıtı sayma alışkanlığına doğrudan ampirik bir itirazdır. Ve tüm bunlara kimin erişebildiğindeki kalıcı eşitsizlik bir dipnot değildir: demanslı insanların %60’ından fazlası, amiloid PET’in, MRG izleminin ve yılda 30.000 dolarlık biyolojiklerin bulunmadığı ve öngörülebilir gelecekte de bulunmayacağı ülkelerde yaşıyor.
Kür gelmiyor. Korunma zaten burada — eksik anlaşılmış ve fena hâlde eksik uygulanmış hâlde. Gerçekçi hedef — korunma çalışmalarına bağlı olarak on beş ile yirmi beş yıl içinde makul — Alzheimer hastalığını, patolojisini taşıyan çoğu insanın onu hiç demans olarak deneyimlemediği kronik bir duruma dönüştürmektir. Bu, kimsenin anlatmak istediği hikâye değildir. Kanıtlar ışığında doğru olan hikâye budur ve bugün gördüğünden çok daha fazla aciliyetle izlenmeyi hak eder.
Sözlük
Metinde geçen teknik terimlerin kısa tanımları. Uluslararası literatürde İngilizce kısaltmalarıyla yerleşmiş terimler, özgün biçimleriyle korunmuştur.
- Aβ (amiloid-beta) — APP’nin BACE1 ve γ-sekretaz tarafından ardışık kesilmesiyle üretilen 38–43 aminoasitlik peptid. Aβ42 en agregasyona yatkın türdür ve plakların başlıca bileşenidir.
- ADAD (otozomal dominant Alzheimer hastalığı) — APP, PSEN1 ya da PSEN2’de tam penetranslı mutasyonların yol açtığı AH; olguların %1’inden azı, erken başlangıçlı.
- ADAS-Cog — Alzheimer Hastalığı Değerlendirme Ölçeği–Bilişsel alt ölçeği; 0–70 (11 madde) ya da 0–85 (13 madde); yüksek = kötü. Geleneksel çalışma son noktası.
- GYA / ARGYA — Günlük Yaşam Aktiviteleri (banyo, giyinme, beslenme, tuvalet) / Araçsal GYA (maliye, ilaç, ulaşım, yemek hazırlama).
- Allokorteks — Filogenetik olarak daha eski, üç katmanlı korteks (hipokampus, entorinal korteks); altı katmanlı neokorteksin karşıtı.
- Anozognozi — Kişinin kendi kusurunun farkında olmaması; psikolojik bir inkâr değil, nörolojik bir belirtidir.
- APOE — Apolipoprotein E geni (kromozom 19); ε2/ε3/ε4 alelleri; MSS’nin başlıca lipid taşıyıcısı; geç başlangıçlı AH’nin en güçlü yaygın genetik belirleyicisi.
- APP — Amiloid öncü proteini; kromozom 21 üzerinde kodlanan tip-I transmembran protein.
- ARIA — Amiloidle İlişkili Görüntüleme Anormallikleri. ARIA-E: vazojenik ödem/sulkal efüzyon. ARIA-H: mikrokanama/yüzeyel sideroz. Anti-amiloid antikorlarının baskın güvenlik sorunu.
- ASO (antisens oligonükleotid) — Hedef mRNA’ya bağlanarak RNaz H aracılı yıkımı tetikleyen ya da splicing’i değiştiren kısa sentetik nükleik asit; MSS hedefleri için intratekal uygulanır.
- ATN çerçevesi — Biyobelirteç sınıflaması: A (amiloid), T (tau), N (nörodejenerasyon); 2024’te I (inflamasyon), V (vasküler) ve S (sinüklein) eklenerek genişletildi.
- BACE1 (β-sekretaz) — APP’nin amiloidojenik yolaktaki ilk kesimini yapan enzim.
- KBB (kan–beyin bariyeri) — Sıkı bağlantılar, perisitler ve astrositik ayaksılar tarafından oluşturulan seçici endotelyal bariyer.
- Braak evrelemesi — Tau/nörofibriler patolojinin transentorinal korteksten izokortekse yayılımının nöropatolojik evrelemesi (I–VI).
- SAA — serebral amiloid anjiyopati (CAA) — Serebral damar duvarlarında Aβ birikimi; AH beyinlerinin %80–90’ında bulunur; ARIA ve lober kanamanın zemini.
- CDR / CDR-SB — Klinik Demans Derecelendirmesi (global 0–3) / Kutu Toplamı (0–18); yakın bildirimine dayalı evreleme aracı ve modern HMET çalışmalarının birincil son noktası.
- Centiloid (CL) — İzleyiciler arası karşılaştırmaya olanak veren standartlaştırılmış amiloid PET ölçeği; 0 = genç kontrol ortalaması, 100 = tipik AH.
- ChEI (kolinesteraz inhibitörü) — Donepezil, rivastigmin, galantamin; sinaptik asetilkolini artıran semptomatik tedavi.
- Bilişsel rezerv — Patolojiyi klinik olarak ifade etmeden taşıyabilme kapasitesi; eğitim, mesleki karmaşıklık ve yaşam boyu katılımla inşa edilir.
- Kopatoloji — Eşzamanlı AH dışı patoloji (vasküler, LATE/TDP-43, Lewy cisimciği, hipokampal skleroz); 80 yaş üstünde istisna değil kuraldır.
- BOS (beyin–omurilik sıvısı) — Aβ42/40, p-tau ve t-tau ölçümü için lomber ponksiyonla örneklenen sıvı.
- DAM (hastalıkla ilişkili mikroglia) — Plaklar çevresinde TREM2/APOE bağımlı bir programla indüklenen, transkripsiyonel olarak farklı mikroglial durum.
- Varsayılan mod ağı (DMN) — İstirahatte etkin olan birbirine bağlı bölgeler kümesi (posterior singulat, prekuneus, medial prefrontal, lateral paryetal); amiloid birikiminin başlıca alanı.
- HMET (hastalık modifiye edici tedavi) — Yalnızca semptomları değil, altta yatan hastalık sürecini değiştiren tedavi.
- Entorinal korteks — Neokorteks ile hipokampus arasındaki geçit; lokus seruleustan sonra AH tau patolojisinin en erken yerleşim yeri.
- FDG-PET — [¹⁸F]florodeoksiglukoz PET; bölgesel glukoz metabolizmasını ölçer; temporoparyetal/posterior singulat hipometabolizma AH için karakteristiktir.
- GFAP (glial fibriler asidik protein) — Astrositik ara filaman; AH’de erken yükselen, astrositik reaktiviteyi yansıtan plazma biyobelirteci.
- Glimfatik sistem — Aβ dâhil beyin çözünenlerini temizleyen perivasküler BOS–interstisyel sıvı değişim yolağı; AQP4 bağımlıdır ve yavaş dalga uykusunda belirgin biçimde artar.
- GRADE — Önerilerin Derecelendirilmesi, Değerlendirilmesi, Geliştirilmesi ve Değerlendirmesi; kanıt kesinliğini derecelendirme sistemi (yüksek/orta/düşük/çok düşük).
- iADRS — Bütünleşik Alzheimer Hastalığı Derecelendirme Ölçeği (0–144); birleşik bilişsel-işlevsel bileşke; TRAILBLAZER-ALZ 2’nin birincil son noktası.
- iPSC (indüklenmiş pluripotent kök hücre) — Pluripotensiye yeniden programlanmış somatik hücre; hastalık modellemesi için hastaya özgü nöron ve glia üretiminde kullanılır.
- LATE / LATE-NC — Limbik Baskın Yaşa Bağlı TDP-43 Ensefalopatisi (Nöropatolojik Değişiklik); AH’yi taklit eden, çok ileri yaşın amnestik demansı; yaşam sırasında biyobelirteci yoktur.
- Lekanemab — Aβ protofibrillerine seçici insanlaştırılmış IgG1 antikoru (Leqembi).
- Lokus seruleus — Pontin noradrenerjik çekirdek; insan beyninde tau patolojisinin en erken yerleşim yeri.
- LTP / LTD — Uzun süreli güçlenme/zayıflama; öğrenmenin temelindeki etkinliğe bağlı sinaptik değişim; her ikisi de Aβ oligomerleriyle bozulur.
- HBB (hafif bilişsel bozukluk, MCI) — İşlevsel bağımsızlığın korunduğu nesnel bilişsel bozulma; biyobelirteç pozitifse “AH’ye bağlı HBB”.
- MCID (asgari klinik anlamlı fark) — Hastaların yararlı olarak algıladığı en küçük değişim; AH’de CDR-SB için tartışmalıdır.
- Memantin — Kompetitif olmayan, düşük afiniteli, hızlı ayrılan NMDA reseptör antagonisti; orta–ağır AH’de onaylı.
- MMSE / MoCA — Mini Mental Durum Muayenesi / Montreal Bilişsel Değerlendirme; kısa bilişsel tarama testleri (0–30). MoCA, HBB için daha duyarlıdır.
- MTBR-tau — Mikrotübül bağlanma bölgesi tau; BOS’ta MTBR-tau243, tau PET yüküyle korelasyon gösterir; Çekirdek 2 evreleme biyobelirteci.
- Nörofibriler yumak (NFT) — Eşli sarmal filamanlar hâlinde hiperfosforile tau’nun nöron içi agregatı.
- NfL (nörofilaman hafif zincir) — Aksonal iskelet proteini; nöroaksonal hasarın duyarlı ama özgül olmayan belirteci.
- NLRP3 inflamazomu — IL-1β olgunlaşmasını yürüten sitozolik çok proteinli kompleks; Aβ ile etkinleşir; AH nöroinflamasyonunda rol oynar.
- NPS (nöropsikiyatrik semptomlar) — Apati, depresyon, anksiyete, ajitasyon, psikoz, uyku bozukluğu; bakım veren yükünün ve kurumsal bakıma geçişin başlıca belirleyicileri.
- Oligomer — Aβ ya da tau’nun küçük çözünür agregatı; günümüzde başlıca sinaptotoksik tür olarak kabul edilir.
- PACC — Preklinik Alzheimer Bilişsel Bileşkesi; preklinik evre çalışmalarında kullanılan duyarlı bileşke.
- PAF (popülasyona atfedilebilir kesir) — Nedensellik ve tam ortadan kaldırma varsayımı altında, bir popülasyondaki hastalığın bir risk faktörüne atfedilebilen oranı.
- PART (birincil yaşa bağlı tauopati) — Anlamlı amiloid olmaksızın medial temporal tau patolojisi; çok ileri yaşta sık; AH’den daha yavaş seyirli.
- Perisit — Kapillerler üzerinde yer alan, serebral kan akımını ve KBB bütünlüğünü düzenleyen kasılabilir mural hücre; AH’de erken kaybedilir, APOE4 taşıyıcılarında hızlanır.
- PROTAC — Proteolizi Hedefleyen Kimera; katalitik hedef yıkımını indüklemek üzere bir E3 ubikitin ligazını devreye sokan çift işlevli molekül.
- Protofibril — Büyük çözünür Aβ oligomeri; lekanemabın hedefi.
- p-tau217 — Treonin 217’de fosforile tau; AH saptamasında kan ve BOS’ta en iyi performans gösteren fosfo-epitop.
- Piroglutamat-Aβ (N3pG) — Yerleşmiş plaklarda baskın olarak bulunan, N-ucundan kısaltılmış ve siklize Aβ türü; donanemab ve remternetugun hedefi.
- RKÇ — Randomize kontrollü çalışma.
- SAA (tohum amplifikasyon testi) — Yanlış katlanmış protein tohumlarını çoğaltan test; BOS α-sinüklein SAA artık Lewy kopatolojisini yaşam sırasında tanımlıyor.
- SBY (subjektif bilişsel yakınma, SCD) — Nesnel kusur olmaksızın kişinin kendi bildirdiği bilişsel kötüleşme; HBB’ye ilerleme riskini yaklaşık 2 kat artırır.
- Sinaptik yoğunluk — İşlevsel sinaps sayısı; bilişle en sıkı korelasyon gösteren yapısal ölçüt; in vivo olarak [¹¹C]UCB-J SV2A PET ile ölçülebilir.
- Tau — MAPT tarafından kodlanan mikrotübülle ilişkili protein; AH’de hiperfosforile olur ve agrege olur; MSS’de altı izoformu vardır (3R ve 4R).
- Tauopati — Patolojik tau agregasyonuyla karakterize hastalık; AH karma 3R/4R bir tauopatidir.
- TfR1 (transferrin reseptörü 1) — KBB’yi reseptör aracılı transsitozla geçmek için kullanılan endotelyal reseptör (Brainshuttle platformu).
- Thal evresi — Amiloid birikiminin neokorteksten serebelluma yayılımının evrelemesi (1–5); Braak tau evrelemesinden farklı ve büyük ölçüde ters yönlüdür.
- TREM2 — Miyeloid Hücrelerde İfade Edilen Tetikleyici Reseptör 2; mikroglial reseptör; nadir işlev kaybı varyantları (R47H) 2–4 kat AH riski taşır; DAM geçişinin ana düzenleyicisi.
Kaynaklar
- Alzheimer, A. (1907). Über eine eigenartige Erkrankung der Hirnrinde. Allgemeine Zeitschrift für Psychiatrie, 64, 146–148.
- Blessed, G., Tomlinson, B. E., & Roth, M. (1968). The association between quantitative measures of dementia and of senile change in the cerebral grey matter of elderly subjects. British Journal of Psychiatry, 114(512), 797–811.
- Whitehouse, P. J., Price, D. L., Struble, R. G., ve ark. (1982). Alzheimer's disease and senile dementia: Loss of neurons in the basal forebrain. Science, 215(4537), 1237–1239.
- Glenner, G. G., & Wong, C. W. (1984). Alzheimer's disease: Initial report of the purification and characterization of a novel cerebrovascular amyloid protein. Biochemical and Biophysical Research Communications, 120(3), 885–890.
- Grundke-Iqbal, I., Iqbal, K., Tung, Y. C., ve ark. (1986). Abnormal phosphorylation of the microtubule-associated protein tau in Alzheimer cytoskeletal pathology. PNAS, 83(13), 4913–4917.
- Braak, H., & Braak, E. (1991). Neuropathological stageing of Alzheimer-related changes. Acta Neuropathologica, 82(4), 239–259.
- Terry, R. D., Masliah, E., Salmon, D. P., ve ark. (1991). Physical basis of cognitive alterations in Alzheimer's disease: Synapse loss is the major correlate of cognitive impairment. Annals of Neurology, 30(4), 572–580.
- Hardy, J. A., & Higgins, G. A. (1992). Alzheimer's disease: The amyloid cascade hypothesis. Science, 256(5054), 184–185.
- Corder, E. H., Saunders, A. M., Strittmatter, W. J., ve ark. (1993). Gene dose of apolipoprotein E type 4 allele and the risk of Alzheimer's disease in late onset families. Science, 261(5123), 921–923.
- Strittmatter, W. J., Saunders, A. M., Schmechel, D., ve ark. (1993). Apolipoprotein E: High-avidity binding to β-amyloid and increased frequency of type 4 allele in late-onset familial Alzheimer disease. PNAS, 90(5), 1977–1981.
- Klunk, W. E., Engler, H., Nordberg, A., ve ark. (2004). Imaging brain amyloid in Alzheimer's disease with Pittsburgh Compound-B. Annals of Neurology, 55(3), 306–319.
- Jack, C. R., Jr., Knopman, D. S., Jagust, W. J., ve ark. (2010). Hypothetical model of dynamic biomarkers of the Alzheimer's pathological cascade. Lancet Neurology, 9(1), 119–128.
- Braak, H., & Del Tredici, K. (2011). The pathological process underlying Alzheimer's disease in individuals under thirty. Acta Neuropathologica, 121(2), 171–181.
- Selkoe, D. J., & Hardy, J. (2016). The amyloid hypothesis of Alzheimer's disease at 25 years. EMBO Molecular Medicine, 8(6), 595–608.
- McKhann, G. M., Knopman, D. S., Chertkow, H., ve ark. (2011). The diagnosis of dementia due to Alzheimer's disease: Recommendations from the NIA-AA workgroups. Alzheimer's & Dementia, 7(3), 263–269.
- Albert, M. S., DeKosky, S. T., Dickson, D., ve ark. (2011). The diagnosis of mild cognitive impairment due to Alzheimer's disease. Alzheimer's & Dementia, 7(3), 270–279.
- Sperling, R. A., Aisen, P. S., Beckett, L. A., ve ark. (2011). Toward defining the preclinical stages of Alzheimer's disease. Alzheimer's & Dementia, 7(3), 280–292.
- Jack, C. R., Jr., Bennett, D. A., Blennow, K., ve ark. (2018). NIA-AA Research Framework: Toward a biological definition of Alzheimer's disease. Alzheimer's & Dementia, 14(4), 535–562.
- Jack, C. R., Jr., Andrews, J. S., Beach, T. G., ve ark. (2024). Revised criteria for diagnosis and staging of Alzheimer's disease: Alzheimer's Association Workgroup. Alzheimer's & Dementia, 20(8), 5143–5169.
- Dubois, B., Villain, N., Schneider, L., ve ark. (2024). Alzheimer disease as a clinical-biological construct: An International Working Group recommendation. JAMA Neurology, 81(12), 1304–1311.
- Petersen, R. C., Lopez, O., Armstrong, M. J., ve ark. (2018). Practice guideline update summary: Mild cognitive impairment. Neurology, 90(3), 126–135.
- Frisoni, G. B., Festari, C., Massa, F., ve ark. (2024). European intersocietal recommendations for the biomarker-based diagnosis of neurocognitive disorders. Lancet Neurology, 23(3), 302–312.
- Nichols, E., Steinmetz, J. D., Vollset, S. E., ve ark. (2022). Estimation of the global prevalence of dementia in 2019 and forecasted prevalence in 2050: An analysis for the Global Burden of Disease Study 2019. Lancet Public Health, 7(2), e105–e125.
- Satizabal, C. L., Beiser, A. S., Chouraki, V., ve ark. (2016). Incidence of dementia over three decades in the Framingham Heart Study. NEJM, 374(6), 523–532.
- Matthews, F. E., Stephan, B. C. M., Robinson, L., ve ark. (2016). A two-decade dementia incidence comparison from the Cognitive Function and Ageing Studies I and II. Nature Communications, 7, 11398.
- Norton, S., Matthews, F. E., Barnes, D. E., Yaffe, K., & Brayne, C. (2014). Potential for primary prevention of Alzheimer's disease: An analysis of population-based data. Lancet Neurology, 13(8), 788–794.
- Livingston, G., Huntley, J., Sommerlad, A., ve ark. (2020). Dementia prevention, intervention, and care: 2020 report of the Lancet Commission. Lancet, 396(10248), 413–446.
- Livingston, G., Huntley, J., Liu, K. Y., ve ark. (2024). Dementia prevention, intervention, and care: 2024 report of the Lancet standing Commission. Lancet, 404(10452), 572–628.
- Rajan, K. B., Weuve, J., Barnes, L. L., ve ark. (2021). Population estimate of people with clinical Alzheimer's disease and mild cognitive impairment in the United States (2020–2060). Alzheimer's & Dementia, 17(12), 1966–1975.
- Alzheimer's Association. (2026). 2026 Alzheimer's disease facts and figures. Alzheimer's & Dementia.
- Dünya Sağlık Örgütü. (2021). Global status report on the public health response to dementia. WHO.
- Barnes, L. L., & Bennett, D. A. (2014). Alzheimer's disease in African Americans: Risk factors and challenges for the future. Health Affairs, 33(4), 580–586.
- Ferretti, M. T., Iulita, M. F., Cavedo, E., ve ark. (2018). Sex differences in Alzheimer disease — the gateway to precision medicine. Nature Reviews Neurology, 14(8), 457–469.
- Neu, S. C., Pa, J., Kukull, W., ve ark. (2017). Apolipoprotein E genotype and sex risk factors for Alzheimer disease: A meta-analysis. JAMA Neurology, 74(10), 1178–1189.
- Buckley, R. F., Mormino, E. C., Rabin, J. S., ve ark. (2019). Sex differences in the association of global amyloid and regional tau deposition measured by PET in clinically normal older adults. JAMA Neurology, 76(5), 542–551.
- Jonsson, T., Atwal, J. K., Steinberg, S., ve ark. (2012). A mutation in APP protects against Alzheimer's disease and age-related cognitive decline. Nature, 488(7409), 96–99.
- Jonsson, T., Stefansson, H., Steinberg, S., ve ark. (2013). Variant of TREM2 associated with the risk of Alzheimer's disease. NEJM, 368(2), 107–116.
- Guerreiro, R., Wojtas, A., Bras, J., ve ark. (2013). TREM2 variants in Alzheimer's disease. NEJM, 368(2), 117–127.
- Kunkle, B. W., Grenier-Boley, B., Sims, R., ve ark. (2019). Genetic meta-analysis of diagnosed Alzheimer's disease identifies new risk loci and implicates Aβ, tau, immunity and lipid processing. Nature Genetics, 51(3), 414–430.
- Arboleda-Velasquez, J. F., Lopera, F., O'Hare, M., ve ark. (2019). Resistance to autosomal dominant Alzheimer's disease in an APOE3 Christchurch homozygote: A case report. Nature Medicine, 25(11), 1680–1683.
- Reiman, E. M., Arboleda-Velasquez, J. F., Quiroz, Y. T., ve ark. (2020). Exceptionally low likelihood of Alzheimer's dementia in APOE2 homozygotes from a 5,000-person neuropathological study. Nature Communications, 11(1), 667.
- Sims, R., Hill, M., & Williams, J. (2020). The multiplex model of the genetics of Alzheimer's disease. Nature Neuroscience, 23(3), 311– 322.
- Bellenguez, C., Küçükali, F., Jansen, I. E., ve ark. (2022). New insights into the genetic etiology of Alzheimer's disease and related dementias. Nature Genetics, 54(4), 412–436.
- Lopera, F., Marino, C., Chandrahas, A. S., ve ark. (2023). Resilience to autosomal dominant Alzheimer's disease in a Reelin-COLBOS heterozygous man. Nature Medicine, 29(5), 1243–1252.
- Fortea, J., Pegueroles, J., Alcolea, D., ve ark. (2024). APOE4 homozygozity represents a distinct genetic form of Alzheimer's disease. Nature Medicine, 30(5), 1284–1291.
- Escott-Price, V., Sims, R., Bannister, C., ve ark. (2015). Common polygenic variation enhances risk prediction for Alzheimer's disease. Brain, 138(12), 3673–3684.
- Bateman, R. J., Xiong, C., Benzinger, T. L. S., ve ark. (2012). Clinical and biomarker changes in dominantly inherited Alzheimer's disease. NEJM, 367(9), 795–804.
- Nixon, R. A. (2013). The role of autophagy in neurodegenerative disease. Nature Medicine, 19(8), 983–997.
- Zlokovic, B. V. (2011). Neurovascular pathways to neurodegeneration in Alzheimer's disease and other disorders. Nature Reviews Neuroscience, 12(12), 723–738.
- Xie, L., Kang, H., Xu, Q., ve ark. (2013). Sleep drives metabolite clearance from the adult brain. Science, 342(6156), 373–377.
- Hong, S., Beja-Glasser, V. F., Nfonoyim, B. M., ve ark. (2016). Complement and microglia mediate early synapse loss in Alzheimer mouse models. Science, 352(6286), 712–716.
- Liddelow, S. A., Guttenplan, K. A., Clarke, L. E., ve ark. (2017). Neurotoxic reactive astrocytes are induced by activated microglia. Nature, 541(7638), 481–487.
- Keren-Shaul, H., Spinrad, A., Weiner, A., ve ark. (2017). A unique microglia type associated with restricting development of Alzheimer's disease. Cell, 169(7), 1276–1290.
- Shi, Y., Yamada, K., Liddelow, S. A., ve ark. (2017). ApoE4 markedly exacerbates tau-mediated neurodegeneration in a mouse model of tauopathy. Nature, 549(7673), 523–527.
- DeVos, S. L., Miller, R. L., Schoch, K. M., ve ark. (2017). Tau reduction prevents neuronal loss and reverses pathological tau deposition and seeding in mice with tauopathy. Science Translational Medicine, 9(374), eaag0481.
- Fitzpatrick, A. W. P., Falcon, B., He, S., ve ark. (2017). Cryo-EM structures of tau filaments from Alzheimer's disease. Nature, 547(7662), 185–190.
- Deczkowska, A., Keren-Shaul, H., Weiner, A., ve ark. (2018). Disease-associated microglia: A universal immune sensor of neurodegeneration. Cell, 173(5), 1073–1081.
- Sweeney, M. D., Sagare, A. P., & Zlokovic, B. V. (2018). Blood–brain barrier breakdown in Alzheimer disease and other neurodegenerative disorders. Nature Reviews Neurology, 14(3), 133–150.
- Efthymiou, A. G., & Goate, A. M. (2017). Late onset Alzheimer's disease genetics implicates microglial pathways in disease risk. Molecular Neurodegeneration, 12(1), 43.
- Mathys, H., Davila-Velderrain, J., Peng, Z., ve ark. (2019). Single-cell transcriptomic analysis of Alzheimer's disease. Nature, 570(7761), 332–337.
- Nelson, P. T., Dickson, D. W., Trojanowski, J. Q., ve ark. (2019). Limbic-predominant age-related TDP-43 encephalopathy (LATE): Consensus working group report. Brain, 142(6), 1503–1527.
- Gate, D., Saligrama, N., Leventhal, O., ve ark. (2020). Clonally expanded CD8 T cells patrol the cerebrospinal fluid in Alzheimer's disease. Nature, 577(7790), 399–404.
- Montagne, A., Nation, D. A., Sagare, A. P., ve ark. (2020). APOE4 leads to blood–brain barrier dysfunction predicting cognitive decline. Nature, 581(7806), 71–76.
- Nedergaard, M., & Goldman, S. A. (2020). Glymphatic failure as a final common pathway to dementia. Science, 370(6512), 50–56.
- Leng, K., Li, E., Eser, R., ve ark. (2021). Molecular characterization of selectively vulnerable neurons in Alzheimer's disease. Nature Neuroscience, 24(2), 276–287.
- Swerdlow, R. H., Burns, J. M., & Khan, S. M. (2014). The Alzheimer's disease mitochondrial cascade hypothesis: Progress and perspectives. Biochimica et Biophysica Acta, 1842(8), 1219–1231.
- Schneider, J. A., Arvanitakis, Z., Bang, W., & Bennett, D. A. (2007). Mixed brain pathologies account for most dementia cases in community-dwelling older persons. Neurology, 69(24), 2197–2204.
- Boyle, P. A., Yu, L., Wilson, R. S., ve ark. (2018). Person-specific contribution of neuropathologies to cognitive loss in old age. Annals of Neurology, 83(1), 74–83.
- Blennow, K., & Zetterberg, H. (2018). Biomarkers for Alzheimer's disease: Current status and prospects for the future. Journal of Internal Medicine, 284(6), 643–663.
- Preische, O., Schultz, S. A., Apel, A., ve ark. (2019). Serum neurofilament dynamics predicts neurodegeneration and clinical progression in presymptomatic Alzheimer's disease. Nature Medicine, 25(2), 277–283.
- Schindler, S. E., Bollinger, J. G., Ovod, V., ve ark. (2019). High-precision plasma β-amyloid 42/40 predicts current and future brain amyloidosis. Neurology, 93(17), e1647–e1659.
- Karikari, T. K., Pascoal, T. A., Ashton, N. J., ve ark. (2020). Blood phosphorylated tau 181 as a biomarker for Alzheimer's disease: A diagnostic performance and prediction modelling study using data from four prospective cohorts. Lancet Neurology, 19(5), 422–433.
- Palmqvist, S., Janelidze, S., Quiroz, Y. T., ve ark. (2020). Discriminative accuracy of plasma phospho-tau217 for Alzheimer disease vs other neurodegenerative disorders. JAMA, 324(8), 772–781.
- Chételat, G., Arbizu, J., Barthel, H., ve ark. (2020). Amyloid-PET and ¹⁸F-FDG-PET in the diagnostic investigation of Alzheimer's disease and other dementias. Lancet Neurology, 19(11), 951–962.
- Hansson, O. (2021). Biomarkers for neurodegenerative diseases. Nature Medicine, 27(6), 954–963.
- Benedet, A. L., Milà-Alomà, M., Vrillon, A., ve ark. (2021). Differences between plasma and cerebrospinal fluid glial fibrillary acidic protein levels across the Alzheimer disease continuum. JAMA Neurology, 78(12), 1471–1483.
- Ossenkoppele, R., van der Kant, R., & Hansson, O. (2022). Tau biomarkers in Alzheimer's disease: Towards implementation in clinical practice and trials. Lancet Neurology, 21(8), 726–734.
- Ossenkoppele, R., Pichet Binette, A., Groot, C., ve ark. (2022). Amyloid and tau PET-positive cognitively unimpaired individuals are at high risk for future cognitive decline. Nature Medicine, 28(11), 2381–2387.
- Janelidze, S., Bali, D., Ashton, N. J., ve ark. (2023). Head-to-head comparison of 10 plasma phospho-tau assays in prodromal Alzheimer's disease. Brain, 146(4), 1592–1601.
- Ashton, N. J., Brum, W. S., Di Molfetta, G., ve ark. (2024). Diagnostic accuracy of a plasma phosphorylated tau 217 immunoassay for Alzheimer disease pathology. JAMA Neurology, 81(3), 255–263.
- Barthélemy, N. R., Salvadó, G., Schindler, S. E., ve ark. (2024). Highly accurate blood test for Alzheimer's disease is similar or superior to clinical cerebrospinal fluid tests. Nature Medicine, 30(4), 1085–1095.
- Palmqvist, S., Tideman, P., Mattsson-Carlgren, N., ve ark. (2024). Blood biomarkers to detect Alzheimer disease in primary care and secondary care. JAMA, 332(15), 1245–1257.
- Rabinovici, G. D., Gatsonis, C., Apgar, C., ve ark. (2019). Association of amyloid positron emission tomography with subsequent change in clinical management among Medicare beneficiaries with mild cognitive impairment or dementia (IDEAS). JAMA, 321(13), 1286–1294.
- La Joie, R., Visani, A. V., Baker, S. L., ve ark. (2020). Prospective longitudinal atrophy in Alzheimer's disease correlates with the intensity and topography of baseline tau-PET. Science Translational Medicine, 12(524), eaau5732.
- Ossenkoppele, R., Schonhaut, D. R., Schöll, M., ve ark. (2016). Tau PET patterns mirror clinical and neuroanatomical variability in Alzheimer's disease. Brain, 139(5), 1551–1567.
- Jack, C. R., Jr., Wiste, H. J., Weigand, S. D., ve ark. (2017). Age-specific and sex-specific prevalence of cerebral β-amyloidosis, tauopathy, and neurodegeneration in cognitively unimpaired individuals. Lancet Neurology, 16(6), 435–444.
- The pTau217/Aβ1-42 plasma ratio: The first FDA-cleared blood biomarker test for diagnosis of Alzheimer's disease. (2025). PubMed ID 40582836. [2025 — yazar listesi doğrulanmalı]
- Buckley, R. F., Townsend, D. L., Birkenbihl, C. J., ve ark. (2026). The prognostic value of p-tau217 levels on progression to clinical impairment over 2, 5, and 10 years. JAMA. Çevrimiçi ön yayın. https://doi.org/10.1001/jama.2026.12556 [2026 — yazar listesi doğrulanmalı]
- Birks, J. S. (2006). Cholinesterase inhibitors for Alzheimer's disease. Cochrane Database of Systematic Reviews, (1), CD005593.
- Howard, R., McShane, R., Lindesay, J., ve ark. (2012). Donepezil and memantine for moderate-to-severe Alzheimer's disease (DOMINO- AD). NEJM, 366(10), 893–903.
- McShane, R., Westby, M. J., Roberts, E., ve ark. (2019). Memantine for dementia. Cochrane Database of Systematic Reviews, 3, CD003154.
- Woods, B., Aguirre, E., Spector, A. E., & Orrell, M. (2012). Cognitive stimulation to improve cognitive functioning in people with dementia. Cochrane Database of Systematic Reviews, (2), CD005562.
- Mittelman, M. S., Haley, W. E., Clay, O. J., & Roth, D. L. (2006). Improving caregiver well-being delays nursing home placement of patients with Alzheimer disease. Neurology, 67(9), 1592–1599.
- Kales, H. C., Gitlin, L. N., & Lyketsos, C. G. (2015). Assessment and management of behavioral and psychological symptoms of dementia. BMJ, 350, h369.
- Porsteinsson, A. P., Drye, L. T., Pollock, B. G., ve ark. (2014). Effect of citalopram on agitation in Alzheimer disease: The CitAD randomized clinical trial. JAMA, 311(7), 682–691.
- Mintzer, J., Lanctôt, K. L., Scherer, R. W., ve ark. (2021). Effect of methylphenidate on apathy in patients with Alzheimer disease: The ADMET 2 randomized clinical trial. JAMA Neurology, 78(11), 1324–1332.
- Lee, D., Slomkowski, M., Hefting, N., ve ark. (2023). Brexpiprazole for the treatment of agitation in Alzheimer dementia: Two randomized clinical trials. JAMA Neurology, 80(12), 1307–1316.
- Ballard, C., Corbett, A., Orrell, M., ve ark. (2018). Impact of person-centred care training and person-centred activities on quality of life, agitation, and antipsychotic use in people with dementia living in nursing homes (WHELD). PLoS Medicine, 15(2), e1002500.
- Mitchell, S. L., Teno, J. M., Kiely, D. K., ve ark. (2009). The clinical course of advanced dementia. NEJM, 361(16), 1529–1538.
- Doody, R. S., Raman, R., Farlow, M., ve ark. (2013). A phase 3 trial of semagacestat for treatment of Alzheimer's disease. NEJM, 369(4), 341–350.
- Honig, L. S., Vellas, B., Woodward, M., ve ark. (2018). Trial of solanezumab for mild dementia due to Alzheimer's disease. NEJM, 378(4), 321–330.
- Egan, M. F., Kost, J., Voss, T., ve ark. (2019). Randomized trial of verubecestat for prodromal Alzheimer's disease. NEJM, 380(15), 1408– 1420.
- Mintun, M. A., Lo, A. C., Duggan Evans, C., ve ark. (2021). Donanemab in early Alzheimer's disease (TRAILBLAZER-ALZ). NEJM, 384(18), 1691–1704.
- Salloway, S., Farlow, M., McDade, E., ve ark. (2021). A trial of gantenerumab or solanezumab in dominantly inherited Alzheimer's disease. Nature Medicine, 27(7), 1187–1196.
- Budd Haeberlein, S., Aisen, P. S., Barkhof, F., ve ark. (2022). Two randomized phase 3 studies of aducanumab in early Alzheimer's disease. Journal of Prevention of Alzheimer's Disease, 9(2), 197–210.
- Salloway, S., Chalkias, S., Barkhof, F., ve ark. (2022). Amyloid-related imaging abnormalities in 2 phase 3 studies evaluating aducanumab in patients with early Alzheimer disease. JAMA Neurology, 79(1), 13–21.
- Ostrowitzki, S., Bittner, T., Sink, K. M., ve ark. (2022). Evaluating the safety and efficacy of crenezumab vs placebo in adults with early Alzheimer disease. JAMA Neurology, 79(11), 1113–1121.
- van Dyck, C. H., Swanson, C. J., Aisen, P., ve ark. (2023). Lecanemab in early Alzheimer's disease. NEJM, 388(1), 9–21.
- Sims, J. R., Zimmer, J. A., Evans, C. D., ve ark. (2023). Donanemab in early symptomatic Alzheimer disease: The TRAILBLAZER-ALZ 2 randomized clinical trial. JAMA, 330(6), 512–527.
- Bateman, R. J., Smith, J., Donohue, M. C., ve ark. (2023). Two phase 3 trials of gantenerumab in early Alzheimer's disease. NEJM, 389(20), 1862–1876.
- Sperling, R. A., Donohue, M. C., Raman, R., ve ark. (2023). Trial of solanezumab in preclinical Alzheimer's disease. NEJM, 389(12), 1096– 1107.
- Reish, N. J., Jamshidi, P., Stamm, B., ve ark. (2023). Multiple cerebral hemorrhages in a patient receiving lecanemab and treated with t- PA for stroke. NEJM, 388(5), 478–479.
- Sperling, R. A., Jack, C. R., Jr., Black, S. E., ve ark. (2011). Amyloid-related imaging abnormalities in amyloid-modifying therapeutic trials: Recommendations from the Alzheimer's Association Research Roundtable Workgroup. Alzheimer's & Dementia, 7(4), 367–385.
- Cummings, J., Apostolova, L., Rabinovici, G. D., ve ark. (2023). Lecanemab: Appropriate use recommendations. Journal of Prevention of Alzheimer's Disease, 10(3), 362–377.
- Mummery, C. J., Börjesson-Hanson, A., Blackburn, D. J., ve ark. (2023). Tau-targeting antisense oligonucleotide MAPTRx in mild
- Alzheimer's disease: A phase 1b, randomized, placebo-controlled trial. Nature Medicine, 29(6), 1437–1447.
- Exploratory analyses of clinical outcomes from the BIIB080 phase 1b study in mild Alzheimer's disease. (2026). Nature Aging, 6(2), 445–453. [2026 — yazar listesi doğrulanmalı]
- Efficacy and safety of oral semaglutide 14 mg (flexible dose) in early-stage symptomatic Alzheimer's disease (evoke and evoke+): Two phase 3, randomised, placebo-controlled trials. (2026). The Lancet. https://doi.org/10.1016/ S0140-6736(26)00459-9 [2026 — yazar listesi doğrulanmalı]
- Cummings, J. L., Zhou, Y., Yang, Y., Zhong, K., Leisgang Osse, A., Fonseca, J., & Cheng, F. (2026). Alzheimer's disease drug development pipeline: 2026. Alzheimer's & Dementia: Translational Research & Clinical Interventions. https://doi.org/ 10.1002/trc2.70251
- Balancing benefit and risk in early Alzheimer's disease: The European Medicines Agency assessment of lecanemab and donanemab. (2026). The Lancet Regional Health – Europe. https://doi.org/10.1016/j.lanepe.2026.101339 [2026 — yazar listesi ve makale numarası doğrulanmalı]
- Erickson, K. I., Voss, M. W., Prakash, R. S., ve ark. (2011). Exercise training increases size of hippocampus and improves memory. PNAS, 108(7), 3017–3022.
- Rebok, G. W., Ball, K., Guey, L. T., ve ark. (2014). Ten-year effects of the Advanced Cognitive Training for Independent and Vital Elderly cognitive training trial. Journal of the American Geriatrics Society, 62(1), 16–24.
- Ngandu, T., Lehtisalo, J., Solomon, A., ve ark. (2015). A 2 year multidomain intervention of diet, exercise, cognitive training, and vascular risk monitoring versus control to prevent cognitive decline in at-risk elderly people (FINGER): A randomised controlled trial. Lancet, 385(9984), 2255–2263.
- Morris, M. C., Tangney, C. C., Wang, Y., ve ark. (2015). MIND diet associated with reduced incidence of Alzheimer's disease. Alzheimer's & Dementia, 11(9), 1007–1014.
- Lamb, S. E., Sheehan, B., Atherton, N., ve ark. (2018). Dementia And Physical Activity (DAPA) trial of moderate to high intensity exercise training for people with dementia: Randomised controlled trial. BMJ, 361, k1675.
- Kivipelto, M., Mangialasche, F., & Ngandu, T. (2018). Lifestyle interventions to prevent cognitive impairment, dementia and Alzheimer disease. Nature Reviews Neurology, 14(11), 653–666.
- SPRINT MIND Investigators for the SPRINT Research Group. (2019). Effect of intensive vs standard blood pressure control on probable dementia: A randomized clinical trial. JAMA, 321(6), 553–561.
- Lourida, I., Hannon, E., Littlejohns, T. J., ve ark. (2019). Association of lifestyle and genetic risk with incidence of dementia. JAMA, 322(5), 430–437.
- Rosenberg, A., Mangialasche, F., Ngandu, T., Solomon, A., & Kivipelto, M. (2020). Multidomain interventions to prevent cognitive impairment, Alzheimer's disease, and dementia: From FINGER to World-Wide FINGERS. Journal of Prevention of Alzheimer's Disease, 7(1), 29–36.
- Craft, S., Raman, R., Chow, T. W., ve ark. (2020). Safety, efficacy, and feasibility of intranasal insulin for the treatment of mild cognitive impairment and Alzheimer disease dementia (SNIFF). JAMA Neurology, 77(9), 1099–1109.
- Lin, F. R., Pike, J. R., Albert, M. S., ve ark. (2023). Hearing intervention versus health education control to reduce cognitive decline in older adults with hearing loss in the USA (ACHIEVE): A multicentre, randomised controlled trial. Lancet, 402(10404), 786–797.
- Barnes, L. L., Dhana, K., Liu, X., ve ark. (2023). Trial of the MIND diet for prevention of cognitive decline in older persons. NEJM, 389(7), 602–611.
- Baker, L. D., Espeland, M. A., Whitmer, R. A., ve ark. (2025). Structured vs self-guided multidomain lifestyle interventions for global cognitive function: The US POINTER randomized clinical trial. JAMA, 334(8), 681–691. https://doi.org/10.1001/jama. 2025.12923
- Iaccarino, H. F., Singer, A. C., Martorell, A. J., ve ark. (2016). Gamma frequency entrainment attenuates amyloid load and modifies microglia. Nature, 540(7632), 230–235.
- Lozano, A. M., Fosdick, L., Chakravarty, M. M., ve ark. (2016). A phase II study of fornix deep brain stimulation in mild Alzheimer's disease. Journal of Alzheimer's Disease, 54(2), 777–787.
- Rezai, A. R., Ranjan, M., D'Haese, P. F., ve ark. (2020). Noninvasive hippocampal blood–brain barrier opening in Alzheimer's disease with focused ultrasound. PNAS, 117(17), 9180–9182.
- Rezai, A. R., D'Haese, P. F., Finomore, V., ve ark. (2024). Ultrasound blood–brain barrier opening and aducanumab in Alzheimer's disease. NEJM, 390(1), 55–62.
- de la Monte, S. M., & Wands, J. R. (2008). Alzheimer's disease is type 3 diabetes — evidence reviewed. Journal of Diabetes Science and Technology, 2(6), 1101–1113.
- Long, J. M., & Holtzman, D. M. (2019). Alzheimer disease: An update on pathobiology and treatment strategies. Cell, 179(2), 312–339.
- Hampel, H., Hardy, J., Blennow, K., ve ark. (2021). The amyloid-β pathway in Alzheimer's disease. Molecular Psychiatry, 26(10), 5481– 5503.
- Scheltens, P., De Strooper, B., Kivipelto, M., ve ark. (2021). Alzheimer's disease. Lancet, 397(10284), 1577–1590.
- Knopman, D. S., Amieva, H., Petersen, R. C., ve ark. (2021). Alzheimer disease. Nature Reviews Disease Primers, 7(1), 33.
- Howard, R., & Liu, K. Y. (2020). Questions EMERGE as Biogen claims aducanumab turnaround. Nature Reviews Neurology, 16(2), 63– 64.
- Karlawish, J., & Grill, J. D. (2021). The approval of Aduhelm risks eroding public trust in Alzheimer research and the FDA. Nature Reviews Neurology, 17(9), 523–524.
- Revisiting the therapeutic landscape of tauopathies: Assessing the current pipeline and clinical trials. (2025). Alzheimer's Research & Therapy, 17. https://doi.org/10.1186/s13195-025-01775-x [yazar listesi doğrulanmalı]
- U.S. Food and Drug Administration. (2025, 16 Mayıs). FDA clears first blood test used in diagnosing Alzheimer's disease [Basın açıklaması].
- European Medicines Agency, Committee for Medicinal Products for Human Use. (2025, 24 Temmuz). Summary of opinion (initial authorisation): Kisunla (donanemab).
- Eisai Co., Ltd., & Biogen Inc. (2026, 13 Temmuz). FDA approves LEQEMBI IQLIK (lecanemab-irmb) subcutaneous injection as an initiation dose for early Alzheimer's disease [Basın bülteni].
- Alzheimer's Association. (2025, 24 Kasım). Alzheimer's Association statement on oral semaglutide phase 3 topline data release.
- Alzheimer's Association. (2026, 14 Mayıs). Alzheimer's Association statement on topline results from the CELIA phase 2 clinical trial of tau-targeting therapy diranersen (BIIB080).
- Alzheimer's Association. (2026, 16 Temmuz). Research advances from the 2026 Alzheimer's Association International Conference [Basın bülteni]. AAIC 2026, Londra.